Механизмы реализации синдрома ишемии-реперфузии при чрескожном коронарном вмешательстве (аналитический обзор)
Журнал: Анестезиология и реаниматология. 2025;(5):88-97.
DOI: 10.17116/anaesthesiology202505188
Прочитано: 1763 раза
Резюме
Несмотря на известный риск повреждения миокарда в результате ишемии и последующей реперфузии, современные стратегии лечения зачастую сосредоточены на немедленной реканализации коронарных артерий. Механизм реализации таких угроз может и должен стать дополнительной терапевтической мишенью, что позволит существенно улучшить клинические результаты чрескожного коронарного вмешательства в целом.
ЦЕЛЬ ИССЛЕДОВАНИЯ
Выполнить анализ актуальной информации о синдроме ишемии-реперфузии при чрескожном коронарном вмешательстве и систематизацию знаний о механизмах его развития.
МАТЕРИАЛ И МЕТОДЫ
Исследование проведено в соответствии с международными требованиями отчетности для обзоров PRISMA (Preferred Reporting Items for Systematic Reviews and Meta-Analyses). Поиск литературы осуществлен в базах данных PubMed, Google Scholar и eLIBRARY.RU.
РЕЗУЛЬТАТЫ
Найдено первоначально 4268 источников, из них в PubMed — 2134 публикации, в Google Scholar — 1280, в eLIBRARY.RU — 854. Релевантными оказались 1523 работы, после их изучения включено в анализ 70 полнотекстовых публикаций, которые соответствовали всем критериям отбора. В большинстве работ описаны патофизиологические механизмы развития синдрома ишемии-реперфузии при чрескожном коронарном вмешательстве.
ЗАКЛЮЧЕНИЕ
Синдром ишемии-реперфузии вызывает активацию различных патофизиологических механизмов, из которых ключевую роль играют эндотелиальная дисфункция, окислительный стресс, системный воспалительный ответ и нарушения энергообмена. Это является основой разработки новых терапевтических стратегий для предотвращения дополнительного повреждения миокарда при синдроме ишемии-реперфузии, ассоциированном с чрескожным коронарным вмешательством, и улучшения результатов лечения пациентов с ишемической болезнью сердца.
Ключевые слова
- синдром ишемии-реперфузии
- чрескожное коронарное вмешательство
Дата поступления: 01.07.2025
Дата принятия в печать: 13.08.2025
Дата публикации: 22.10.2025
Введение
Больным с ишемической болезнью сердца (ИБС) в мире выполняется не менее 5 000 000 чрескожных коронарных вмешательств (ЧКВ) ежегодно [1], более 200 000 из них — в Российской Федерации [2].
При этом первичное ЧКВ является доминирующей стратегией реперфузии и проводится в 60,6% случаев. Фармакоинвазивная тактика, подразумевающая тромболитическую терапию с последующей ранней ангиографией и при необходимости с механическим вмешательством, применяется в 20,9% случаев. Изолированно этот метод используется в 7,4% случаев [3]. Внедрение реканализации при инфаркте миокарда (ИМ) с подъемом сегмента ST (ИМпST) на электрокардиограмме значительно снизило госпитальную летальность — с 20% до 5—7% [4], однако дальнейшее снижение замедлилось. Текущая 30-дневная летальность после ЧКВ/тромболизиса составляет 7—9%, а годовая летальность/госпитализация по поводу сердечной недостаточности после ЧКВ — 8,6% [5]. Синдром ишемии-реперфузии (СИР) вносит существенный вклад в неблагоприятный прогноз, увеличивая зону инфаркта и обусловливая ремоделирование сердца [6].
Реперфузия миокарда, направленная на реканализацию, может вызывать дополнительное повреждение, что подтверждено исследованиями. Интраоперационное ишемическое повреждение наблюдается в 30—40% случаев успешных ЧКВ [7].
Цель исследования — выполнить анализ актуальной информации о синдроме ишемии-реперфузии при чрескожном коронарном вмешательстве и систематизацию знаний о механизмах его развития.
Материал и методы
Несмотря на то что данный обзор изначально планировался как исследование современных тенденций, он не сосредоточен на конкретных узких темах. Мы провели поиск источников и описали его в соответствии с международными стандартами отчетности PRISMA (Preferred reporting items for systematic reviews and meta-analyses). Поиск проведен в базах данных данных PubMed, Google Scholar и eLibrary.ru, а также CyberLeninka, Frontiersir и SemanticScholar. Для отбора статей использован метод поиска по ссылкам на источники. При этом стратегия поиска не включала ограничения по языку, типу и дате публикации.
Поисковый запрос в базе данных PubMed: ((ischemic reperfusion syndrome) OR (reperfusion ischemia syndrome) OR (reperfusion syndrome)) AND ((percutaneous transluminal coronary angioplasty) OR (percutaneous coronary intervention)) AND ((pathophysiology) OR (pathogenesis)). Для поиска в базе данных Google Scholar использовали запрос: reperfusion ischemia syndrome, ischemic reperfusion syndrome, reperfusion syndrome, percutaneous transluminal coronary angioplasty, percutaneous coronary intervention, pathophysiology, pathogenesis. Поисковый запрос в базе данных eLIBRARY.RU: синдром ишемии-реперфузии, чрескожное коронарное вмешательство, патофизиология, патогенез.
Критерии исключения: тезисы, протоколы заседаний, клинические случаи и серии случаев, технические статьи и рекомендации (рисунок).
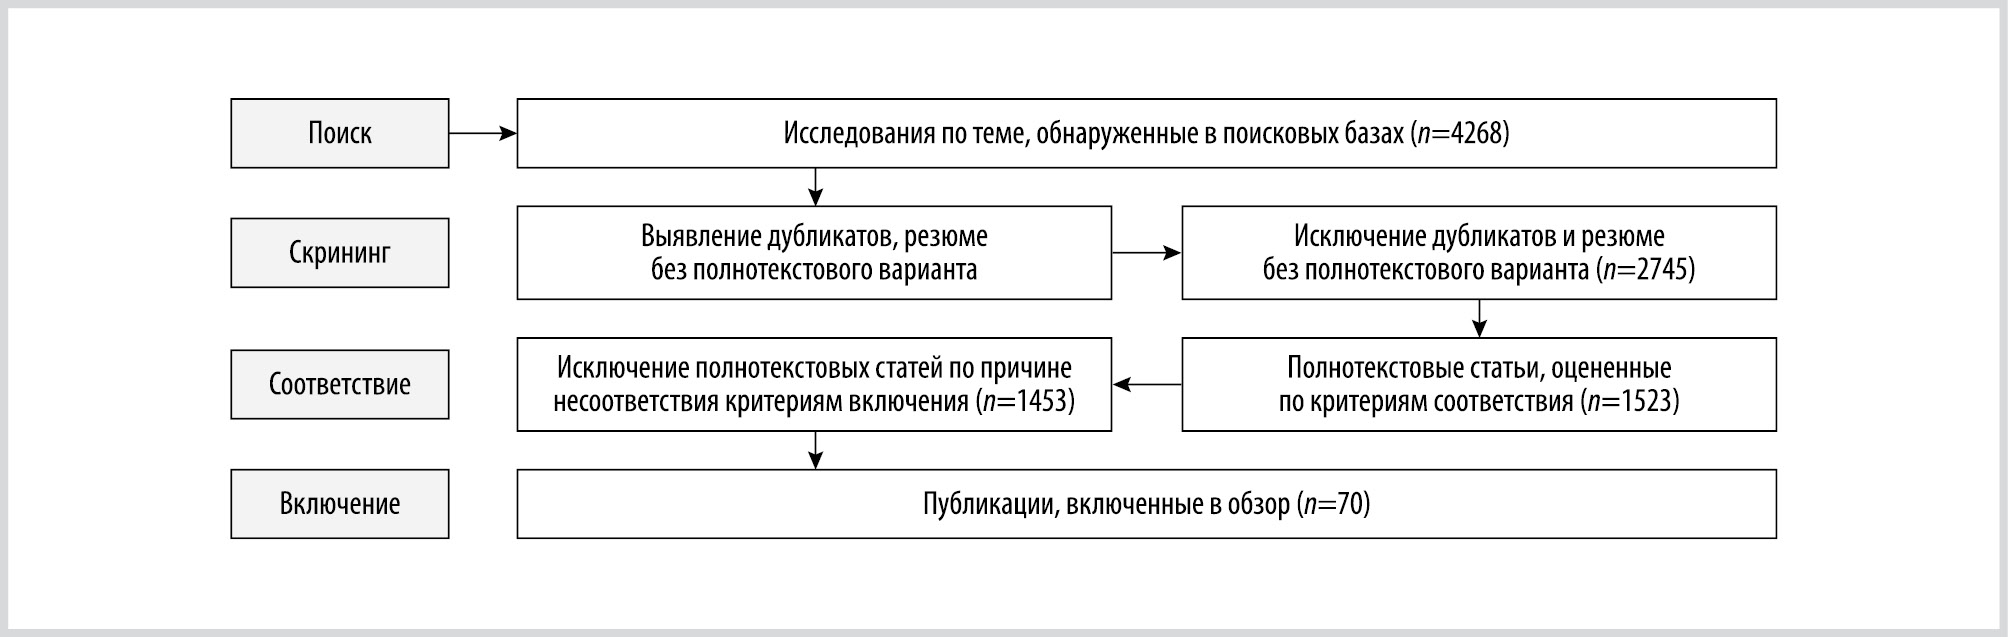
Блок-схема алгоритма поиска литературы.
Результаты
В процессе поиска литературы в базах данных PubMed, Google Scholar и eLibrary.ru идентифицировано 4268 публикаций. После применения критериев исключения в данный обзор включено 70 статей.
Итак, после ЧКВ могут развиваться одновременно или последовательно проявления СИР, которые отягощают течение ИБС, а именно [8—10]:
1. Оглушение миокарда.
2. Гибернация миокарда.
3. Ремоделирование миокарда и аневризматические изменения миокарда.
4. Тромбоз стента и/или дистально расположенного русла.
5. Феномен no-reflow.
6. Аритмии различной тяжести.
7. Продолжение некробиотических изменений в миокарде.
Рассмотрим ключевые составляющие данных проявлений СИР на макроклеточном, микроклеточном и субклеточном уровнях, уделяя особое внимание эндотелиальной дисфункции, нарушениям энергообмена кардиомиоцитов и роли системной воспалительной реакции.
Макроуровень
Восстанавливаемое макрокоронарное кровообращение является как самым изученным виновником, так и жертвой СИР и поэтому представляет собой первый предмет повествования.
Тромбоз стента — это сложный клеточно-молекулярный процесс, возникающий в стенте и окружающей артериальной стенке в ответ на повреждение. Он проявляется механическим повреждением сосуда из-за материала стента, его покрытия и баллонной травмы. Этот процесс приводит к разрушению и дисфункции эндотелия, возможному разрыву бляшки, а также к воспалению и взаимодействию с клетками крови (лейкоцитами, тромбоцитами). Результатом являются эластическое сужение сосуда, негативное ремоделирование стенки, тромбоз и гиперплазия неоинтимы [11, 12].
Осложнения терапии тромбоза стента сопоставимы с таковыми при ЧКВ: местные повреждения (ушибы, гематомы, псевдоаневризмы), аритмии, контраст-индуцированная нефропатия, тромбозы, инфекции, ишемический инсульт и ИМ [5]. Ретромбоз стента критичен: летальность 25% и почти всегда повторный ИМ. Срочное повторное ЧКВ необходимо, однако обеспечивает оптимальную реперфузию только у 67% пациентов. Рецидивы развиваются часто — в 24% случаев [13].
Периоперационная эмболизация дистального русла. При ЧКВ, несмотря на восстановление эпикардиального кровотока и устранение атеротромбоза, есть риск дистальной эмболизации. Коронарный кровоток дистальнее стеноза зачастую уже скомпрометирован эндотелиальной дисфункцией, вызванной факторами риска (возрастом, артериальной гипертензией, гиперлипидемией, сахарным диабетом) и патологическими паттернами хронически затрудненного течения [14]. Дистальное коронарное русло подвергается двойному удару: атеротромботические частицы из эпикардиальных очагов вызывают микроэмболизацию, микроинфаркты и воспаление, а параллельно высвобождающиеся вещества, такие как серотонин, тромбоксан А2 и фактор некроза опухоли альфа (TNF-α) ведут к вазоспазму и тромбообразованию. Это синергичное воздействие критически истощает резерв коронарных сосудорасширяющих механизмов. К сожалению, поскольку микротромбы следуют по кровотоку в жизнеспособный миокард, дистальная эмболия способна повредить потенциально здоровую ткань сердца [5, 15, 16].
Нарушения микроциркуляции, вызванные эндотелиальной дисфункцией, усугубляемой утечкой циркулирующих клеток в интерстициальное пространство, играют не менее важную роль в формировании СИР миокарда [17]. Окклюзия микроциркуляторного русла (МЦР) может внезапно развиться после реперфузии, сохраняясь до недели [18]. Чаще поражая зону инфаркта, она также затрагивает пограничные области, где причинами служат рефлекторная вазоконстрикция и микроэмболизация. В эндокарде же высокое внутримиокардиальное давление и отек оказывают негативное влияние на МЦР [19].
Наиболее наглядно обструкция микроциркуляции проявляется феноменом no-reflow (феноменом невосстановления кровотока), влияющим на конечный размер ИМ и являющимся независимым предиктором летальности [20]. Феномен no-reflow наблюдается у 10—30% пациентов с реперфузией при ИМпST, несмотря на успешную реканализацию коронарных артерий [18, 21].
Нарушение коронарного кровотока и остановка аэробного метаболизма неизбежно приводят к накоплению метаболитов — лактата, протонов, аммония и продуктов распада нуклеотидов и гликогена, вызывая клеточный и интерстициальный отек [22]. Этот отек после реперфузии катастрофически ухудшает кровоток в МЦР, снижая перфузию. В период ишемии осмотический отек грозит разрывом сарколемм и гибелью клеток, причем гиперосмотическая реперфузия способна облегчить его и уменьшить очаг инфаркта, но первая волна отека спадает по мере вымывания метаболитов, а за ней следует вторая, обусловленная возросшей сосудистой проницаемостью [22, 23].
Неравномерность повреждения тканей миокарда при СИР — одна из причин реперфузионных аритмий. Субэндокардиальные волокна Пуркинье, более устойчивые к ишемии, могут инициировать электрические импульсы, приводящие к реципрокной желудочковой аритмии. Региональная неоднородность реполяризации, возникающая при ишемии и реперфузии, легла в основу разработки неинвазивных маркеров аритмогенного субстрата (например, альтернации волны T, дисперсии QT) [24]. Однако основным патофизиологическим механизмом реперфузионных аритмий являются электролитные нарушения в миокарде. Восстановление кровообращения в эпикардиальной области вызывает стремительные клеточные электрофизиологические и биохимические изменения, ключевую роль в формировании аритмий после реперфузии играет нарастающая внутриклеточная перегрузка Ca2+ [25].
Рассматривая макроуровень СИР, нельзя не уделить внимание вазоспазму коронарных артерий. Многие авторы рассматривают дисфункцию системы синтаз оксида азота (NO), а также снижение чувствительности коронарных сосудов к дилатационным стимулам как основной инструмент возникновения вазоспазма при СИР [26].
Аргинин — основа для синтеза NO, ключевого для сосудистого тонуса и микроциркуляции, что поддерживает сердечно-сосудистый гомеостаз. Нарушение этого деликатного баланса ведет к эндотелиальной дисфункции, усугубляющей СИР [26]. Однако фермент аргиназа конкурирует за аргинин, метаболизируя его в мочевину и L-орнитин. Последний, преобразуясь в полиамины или пролин, стимулирует пролиферацию гладкомышечных клеток и коллагенообразование, необратимо изменяя структуру сосудов и формируя неоинтиму, то есть процессы, независимые от NO. При ишемии миокарда активность аргиназы возрастает, что подтверждает ее участие в повреждении при СИР. Ингибирование аргиназы обещает перспективу кардиопротекции [27].
Дефицит L-аргинина и избыток супероксида истощают содержание NO, усугубляя СИР. Аргинин защищает, поддерживая синтез NO и снижая нейтрофильный тромбоз. Максимальный эффект — в синергии с антиоксидантами: эта комбинация оберегает микроциркуляцию, стимулируя эндогенный синтез NO для предотвращения капиллярного спазма и постреперфузионного отека [27].
Поддержание оптимального уровня аргинина и NO в эндотелиальных клетках критично для предотвращения вазоспазма и обеспечения адекватной перфузии миокарда, что, в свою очередь, способствует улучшению функционального состояния сердечной ткани и снижению вероятности дальнейших патологических процессов [26].
Микроуровень
На микроуровне повреждение при СИР в кардиомиоцитах обусловлено сложными метаболическими и электролитными нарушениями.
При ишемии дефицит кислорода приводит к быстрому истощению содержания аденозинтрифосфата (АТФ), прекращению сократительной активности и переключению на анаэробный метаболизм. Это вызывает накопление лактата и протонов, но не генерирует достаточно АТФ для поддержания ионных градиентов и митохондриального мембранного потенциала (МПМ). Более того, F0F1-АТФаза работает в обратном направлении, пытаясь сохранить МПМ, что вызывает дополнительный расход АТФ [6, 28]. При восстановлении кровотока происходит массивное образование активных форм кислорода (АФК) из различных источников: активированная цепь переноса электронов, ксантиноксидаза из эндотелия и никотинамидадениндинуклеотидфосфоксидаза (НАДФН-оксидаза) из нейтрофилов. Показано, что АФК играют центральную роль в повреждении, вызывая открытие митохондриальных переходных пор, привлекая нейтрофилы и нарушая функцию саркоплазматического ретикулума. Эти процессы приводят к избыточному накоплению внутриклеточного кальция (Ca2+), повреждению клеточных мембран, денатурации ферментов и прямому окислительному повреждению ДНК. В то же время активируется натрий-водородный насос, способствующий вымыванию молочной кислоты и быстрому восстановлению физиологического уровня pH [29].
Эндотелиальные клетки коронарных сосудов относительно устойчивы к ишемии и выдерживают гипоксию in vitro в течение нескольких дней. При этом в основном они погибают путем апоптоза, вызванного геном — супрессором опухолей p53, и, как отмечают авторы, гибель эндотелиальных клеток после кратковременной гипоксии с последующей реперфузией выше, чем при более длительной гипоксии [30].
Однако в естественных условиях прерывание антеградного пульсирующего кровотока и напряжения сдвига вызывают отек и набухание эндотелиальных клеток при СИР. Фактическому разрушению эндотелия и последующей экстравазации клеток после реперфузии способствует дестабилизация плотных контактов между ними [30].
При реперфузии в эндотелиальных клетках нарушается гомеостаз Ca2+: его повышенное содержание в цитозоле активирует сократительные элементы эндотелия, что приводит к расширению межклеточных щелей и увеличению проницаемости сосудов для крупных молекул. Активированные эндотелиальные клетки и тромбоциты продуцируют молекулы адгезии, способствуя оседанию тромбоцитов и образованию тромбоцитарно-лейкоцитарных агрегатов в коронарном МЦР [30]. Высвобождение цитокинов дополнительно увеличивает проницаемость сосудов, приводя к отеку сердечной ткани. Активация инфламмасом NLRP3 в эндотелиальных клетках запускает процесс клеточной гибели посредством каспазы 1 [30]. Воспалительные процессы в эндотелии, усиленные некрозом кардиомиоцитов, привлекают иммунные клетки и способствуют высвобождению провоспалительных медиаторов, таких как фактор роста эндотелия сосудов (VEGF), матриксные металлопротеазы, тромбин, миелопероксидаза и фактор активации тромбоцитов [31]. Эти факторы повышают проницаемость сосудов и создают условия для отека миокарда. При этом ангиопоэтин-1 и ангиопоэтиноподобный пептид 4-го типа оказывают защитное действие, стабилизируя связи между эндотелиальными клетками [22].
Перициты, известные способностью сужать церебральные микрососуды и вызывать феномен no-reflow после ишемии, могут играть схожую роль и в коронарном русле. Несмотря на их многочисленность в сердце, точная функция перицитов в синдроме ишемии-реперфузии остается неясной. Тем не менее данные указывают на их возможное участие в обструкции коронарных капилляров и снижении кровотока после ИМ, вероятно, путем стойкого спазма прекапиллярных сфинктеров. Примечательно, что аденозин, выступая релаксантом перицитов, способствует расширению капилляров, уменьшая обструкцию и значительно повышая перфузию [32]. Таким образом, сердечные перициты предстают как перспективная терапевтическая мишень для защиты коронарного микроциркуляторного русла при реперфузионном повреждении.
Перициты и эндотелиальные клетки покрыты матричной структурой — гликокаликсом. Коронарный гликокаликс чувствителен к ишемии, а его разрушение ведет к развитию отека, адгезии лейкоцитов и тромбоцитов [32].
Субклеточный уровень
При СИР миокарда субклеточные пути гипоксии и реперфузии сходятся, вызывая воспаление и отек. Возвращение кровотока запускает губительный каскад: активацию воспалительных клеток, образование свободных радикалов, высвобождение цитокинов, углубляя миокардиальный урон. Эндогенные сукцинаты выступают ключевыми модуляторами. Накапливаясь, они действуют как внутренний «алармин», стимулируя интерлейкин (IL)-1β, и стабилизируют фактор, индуцируемый гипоксией (HIF-1α), снижая активность окислительного фосфорилирования [33, 34].
Пусковой механизм СИР — гибель кардиомиоцитов и эндотелиоцитов, высвобождающая «молекулы опасности» (DAMPs). Эти DAMPs активируют ключевые воспалительные пути (NLRP3-инфламмасома, Toll-подобный рецептор 9 — TLR9), пробуждая транскрипционный фактор NF-κB, что ведет к выбросу мощных цитокинов (IL-1β, TNF-α) и пироптозу [35]. В ранние часы нейтрофилы, привлеченные в очаг инфаркта, усугубляют повреждение с помощью АФК и нейтрофильных ловушек. Одновременно DAMPs активируют систему комплемента, усиливая этот разрушительный воспалительный вал СИР [36].
При СИР хемокины, например моноцитарный хемоаттрактантный протеин-1 (MCP1), привлекают моноциты в две волны. Первая волна: ранние провоспалительные Ly6C(hi)-моноциты дифференцируются в M1-макрофаги. Они активно фагоцитируют и продуцируют АФК, способствуя очищению, но и усиливая повреждение. Вторая волна: поздние противовоспалительные Ly6C(low)-моноциты становятся M2-макрофагами. Они регулируют воспаление, способствуя ремоделированию и восстановлению тканей. Иммунный ответ при СИР — это сложное взаимодействие врожденного и адаптивного иммунитета. В этом процессе M1-макрофаги, нейтрофилы (N1-фенотип), а также T-лимфоциты и B-лимфоциты играют ключевую роль в усугублении тканевого повреждения [36].
Митохондриальная дисфункция начинается при ишемии, продолжается после реперфузии и является центральным событием в инициации гибели клеток при СИР, ключевой аспект которой — открытие митохондриальной поры перехода проницаемости (МППП) [37—39]. При ишемии дефицит кислорода ведет к истощению АТФ, деполяризации мембран и снижению уровня pH, что парадоксально препятствует открытию МППП [38]. При реперфузии восстановление мембранного потенциала и нормализация pH на фоне массивного внутриклеточного накопления Ca2+ индуцируют открытие МППП. Открытие МППП полностью останавливает окислительное фосфорилирование, нарушает выработку АТФ и вызывает осмотический отек, что ведет к повреждению митохондрий и некрозу клеток [39]. Результатом и причиной митохондриальной дисфункции при СИР у пациентов, перенесшших ЧКВ, также считается окислительный стресс. Чрезмерная выработка АФК при реперфузии усугубляет митохондриальную дисфункцию, повреждает клеточные структуры и обусловливает гибель клеток, замыкая порочный круг [38, 40].
Важнейшим из последствий митохондриальной дисфункции при СИР является нарушение энергообмена в миокарде. Из-за недостатка кислорода и изменения доступности субстратов сердце переключается на анаэробный гликолиз для обеспечения своих потребностей в энергии [41]. Этот механизм позволяет сердцу быстро адаптироваться к дефициту кислорода. Более того, повторные нефатальные эпизоды гипоксии могут даже повышать толерантность миокарда к дальнейшим кислородным ограничениям — этот принцип лежит в основе медицинского «прекондиционирования», заимствованного из спорта. При этом лактат, продукт анаэробного гликолиза, является не только важным источником для быстрого восполнения запасов глюкозы (глюконеогенез), но и важной сигнальной молекулой для клеток [42, 43].
Человеческое сердце требует постоянного и быстрого снабжения АТФ, поскольку его запасенных резервов хватает всего на несколько секунд работы. В здоровом сердце этот энергетический запрос удовлетворяется преимущественно за счет окислительного метаболизма в митохондриях, где основным топливом служат жирные кислоты [44]. Однако при СИР происходит метаболическая перестройка: сердце начинает в большей степени полагаться на уровень гликолиза, при этом окисление жирных кислот подавляется. Усиление гликолиза является временной адаптацией для поддержания энергоснабжения и признается неэффективным способом удовлетворения энергетических потребностей [41].
Поддержание энергетического баланса в миокарде критически зависит от системы фосфокреатина (ФК), которая служит буферным запасом АТФ, и от фермента митохондриальной креатинкиназы (Mi-CK), регулирующей этот процесс и активность дыхательной цепи. Описаны две формы Mi-CK: высокоактивная октамерная и менее активная димерная. При СИР баланс смещается в сторону димерной формы, что нарушает способность сердца компенсировать высокое потребление АТФ за счет гидролиза ФК [45, 46]. В острых ситуациях, таких как ишемия (легкая или кратковременная тяжелая), активация АМФ-активируемой протеинкиназы является жизненно важной для кардиомиоцитов, поскольку она стимулирует выработку АТФ за счет усиленного гликолиза и ускоренного окисления жирных кислот [45, 47—50].
В период реперфузии миокард возвращается к окислению жирных кислот, однако ранний гликолиз критически важен для генерации АТФ. Его блокада фатальна, она усугубляет повреждение клеток. Причина — высокое содержание жирных кислот: их окисление накапливает никотинамидадениндинуклеотид (НАДН), парализующий пируватдегидрогеназу [51].
В условиях ишемии миокард переключается на экстренный гликолиз, активно мобилизуя гликоген и поглощая глюкозу. Дефицит кислорода парализует митохондрии, накапливаются НАДН и ацетил-коэнзим А. Это блокирует пируватдегидрогеназу, останавливая окисление глюкозы. В результате пируват превращается в лактат, «затапливающий» цитозоль. Неполноценный гликолиз рождает избыток протонов, губительно нарушающих восстановление внутриклеточного баланса натрия и кальция [51].
В условиях ишемии внутриклеточный pH падает, что активирует обмен Na+/H+. Это стимулирует рост уровня внутриклеточного Na+, который через обменник Na+/Ca2+ ведет к опасному накоплению Ca2+ внутри клетки. Позднее внеклеточный ацидоз приглушает обмен Na+/H+ [52].
При реперфузии вымывание накопившейся кислоты пробуждает обменник Na+/H+, провоцируя стремительное восстановление уровня pH и лавинообразный приток Na+ и Ca2+. Именно этот критический избыток внутриклеточного Ca2+ признан ключевой причиной ишемического и реперфузионного повреждения: аритмий, контрактуры, оглушения и некроза миокарда [52].
Как известно, SERCA, или кальциевая АТФ-аза, — это повсеместный мембранный насос, неустанно поддерживающий критически низкий уровень цитозольного Ca2+. Эта функция жизненно важна для множества клеточных процессов, включая мышечное расслабление, где SERCA активно возвращает ионы Ca2+ в саркоплазматический ретикулум (СР) — основное внутриклеточное депо [53].
В сердце роль SERCA2a неоценима: она является ключевым дирижером миокардиальной сократимости. Виртуозно регулируя динамику кальция между цитозолем и СР, SERCA2a задает темп сокращения и расслабления сердца. Ее активность тонко настраивается фосфоламбаном и сарколипином. При кардиальной патологии часто наблюдаются снижение экспрессии SERCA2a или изменения в ее регуляторах. Эти пагубные изменения приводят к истощению кальциевых депо СР и напрямую способствуют развитию сердечной дисфункции, подчеркивая фундаментальное значение SERCA2a для гомеостаза кальция и здоровья сердца [53].
Центральную роль в адаптации миокарда к энергодефициту при СИР играет сукцинат — важнейший метаболит цикла Кребса, чье содержание растет в условиях ишемии [54]. Его образование многогранно: АФК способствуют неферментативному декарбоксилированию α-кетоглутарата, а при его дефиците источником служат аминокислоты, в первую очередь глутамин и аланин [55].
В условиях прогрессирующей циркуляторной недостаточности запас эндогенного сукцината может выступать донором для дыхательной цепи митохондрий. На фоне компенсаторной активации комплекса II дыхательной цепи это является ключевым механизмом адаптации к циркуляторной гипоксии.
При СИР наблюдается накопление сукцината, чему способствует реверсивная активность сукцинатдегидрогеназы, восстанавливающей фумарат. В матриксе митохондрий он питает комплекс II цепи переноса электронов. Это накопление, усугубленное активацией TLR4, приводит к избыточной генерации митохондриальных АФК и стабилизации HIF-1α [56, 57].
Помимо ключевой роли в энергетическом метаболизме эндогенный сукцинат также действует как сигнальная молекула, соединяясь со своим специфическим G-белок-связанным рецептором, известным как GPR91. Исследователи выявили GPR91 в разных тканях, включая сердечную мышцу [58—60]. Сигнальные каскады, запускаемые GPR91, обеспечивают повышение внутриклеточного уровня Ca2+ и циклического аденозинмонофосфата (АМФ), активацию протеинкиназы A (PKA), а также митоген-активируемых протеинкиназ и киназ, регулируемых внеклеточными сигналами 1/2. В кардиомиоцитах сукцинат модулирует глобальные кальциевые транзиенты и выживаемость клеток посредством пути, зависимого от PKA [58, 61]. После активации сигнального каскада GPR91 подвергается интернализации, что подтверждено визуализацией: рецептор локализуется в плазматической мембране, а затем эндоцитируется и десенситизируется в ответ на стимуляцию лигандом [62].
Во время реперфузии резкий всплеск продукции митохондриального супероксида, по-видимому, в значительной степени происходит за счет комплекса I митохондрий [63]. Есть и другие источники АФК, способствующие повреждению при ишемии-реперфузии, включая НАДН-оксидазы и ксантиноксидазу, однако считается, что их активация происходит на более поздних стадиях патологии, поэтому они не рассматриваются в этом обзоре. Комплекс I может производить супероксид двумя основными механизмами. Первый механизм работает при высоком соотношении НАДН/НАД+ в матриксе, при котором восстановленный флавинмононуклеотид реагирует с кислородом, формируя супероксид. Этот процесс реализуется при обычном прямом транспорте электронов и усиливается ингибитором участка убихинона комплекса I — ротеноном [64]. Второй механизм осуществляется посредством обратного транспорта электронов, при котором восстановленный пул убихинона в сочетании с максимальным митохондриальным мембранным потенциалом и низкой скоростью синтеза АТФ заставляет электроны двигаться обратно через комплекс I [64]. Примечательно, что это явление наблюдалось в изолированных митохондриях, существующих при высоких концентрациях сукцината, и сопровождалось наивысшей известной скоростью продукции митохондриальных АФК.
После реперфузии в течение первых нескольких минут происходит всплеск продукции АФК [65], следовательно, ишемические метаболиты, способствующие образованию АФК, также быстро окисляются в аналогичные сроки. В соответствии с этой гипотезой содержание сукцината в ткани резко снижается при реперфузии, возвращаясь к доишемическим уровням всего через несколько минут [66]. Это, вероятно, связано с быстрым окислением сукцината в фумарат комплексом II в матриксе митохондрий, что делает сукцинат весьма вероятным кандидатом на роль основного источника АФК при реперфузии. Следует отметить, что сукцинат в митохондриях быстро уравновешивается с сукцинатом в цитозоле через митохондриальный дикарбоксилатный переносчик и может также теряться из клетки в результате нарушения целостности клеточной мембраны. Значительная часть ишемического сукцината доступна для окисления с участием комплекса II при реперфузии. Недавние исследования, в которых ингибирование комплекса II замедляло потерю сукцината при реперфузии, подтверждают это [66].
Парадоксально, но избыток сукцината ингибирует пролилгидроксилазы, обычно разрушающие HIF-1α. Активация этого пути стимулирует секрецию IL-1β, подпитывая воспалительные реакции [67].
Эндогенный сукцинат играет двойственную роль: с одной стороны, участвует в адаптации к гипоксии, с другой — при реперфузии способствует утилизации АФК, интенсификации гликолиза, нормализации пируват/лактатного соотношения, коррекции ацидоза и поддержанию глутатион-церулоплазмин-антиоксидантной активности.
Экзогенно вводимый сукцинат, оптимизируя энергообеспечение доступного к микроциркуляции миокарда, одновременно противодействует реперфузионным повреждениям, стабилизируя содержание HIF-1α [34]. При этом известно, что HIF-1α является важнейшим транскрипционным фактором, регулирующим экспрессию более 100 генов при гипоксии и ишемии. Он контролирует ключевые процессы адаптации кардиомиоцитов к гипоксическим условиям. Защитное действие HIF-1α при реперфузионном повреждении реализуется с помощью нескольких основных механизмов: это оптимизация энергетического метаболизма клеток, активация процессов пролиферации, стимуляция ангиогенеза с ремоделированием сосудистой сети, активация антиапоптотических механизмов [33]. Энергопродукция при участии HIF-1α переключается с оксидативного фосфорилирования на гликолитический путь. Это обеспечивается повышением экспрессии транспортеров глюкозы (GLUT4), увеличением количества транспортеров жирных кислот (CD36), активизацией ферментов энергетического обмена (лактатдегидрогеназы, гидроксиацил-коэнзима A, дегидрогеназы) [56, 57]. Важнейшим механизмом долгосрочной адаптации к гипоксии у HIF-1α является контроль экспрессии генов, ответственных за ангиогенез (VEGF, ангиопоэтин-2), эритропоэз (эритропоэтин), тонус сосудов (гемоксигеназа-1, эндотелин-1), пролиферацию клеток (IGF-2, p21), регуляцию апоптоза (BNIP3, BNIP3L), миграцию клеток (виментин, матриксная металлопротеиназа-2) [33, 34].
В подтверждение сказанного дополнительное введение экзогенного сукцината в ряде клинических исследований продемонстрировало следующие периоперационные эффекты при ЧКВ [68—70]:
1. Улучшение систолической функции левого желудочка (повышение реакции выброса, снижение соотношения конечный диастолический объем/конечный систолический объем).
2. Снижение выраженности и частоты реперфузионных аритмий.
3. Профилактика повышения уровня маркеров повреждения миокарда в сравнении со стандартной терапией (тропонин I, креатинфосфокиназа, кардиоспецифические ферменты).
4. Коррекция реперфузионно обусловленных выраженных процессов перекисного окисления и типичных нарушений кислотно-основного состояния.
Таким образом, экзогенный сукцинат при СИР действует как защитный фактор, активируя компенсаторные механизмы и предотвращая повреждение тканей при реперфузии за счет механизмов модуляции энергетического обмена, контроля образования АФК, стимуляции восстановительных процессов, а также поддержания кислородного баланса.
Заключение
Ишемия и следующая за ней реперфузия могут инициировать активацию клеточных и молекулярных механизмов повреждения миокарда, из которых ключевую роль играют окислительный стресс, воспалительные реакции и нарушения в энергообмене кардиомиоцита. Развитие понимания патофизиологии повреждения миокарда, успехи фармакологии и внедрение в практику инноваций в этой области способны предотвратить прежде всего скепсис в отношении новых попыток познания и управления возникающими при ишемии-реперфузии процессами.
На наш взгляд, для достижения ближайших клинических результатов особое внимание следует уделить постишемическому вазоспазму коронарных артерий, который является важным фактором в патогенезе синдрома ишемии-реперфузии. Вазоспазм может усугублять ишемические повреждения, ограничивая поступление кислорода и питательных веществ к пострадавшему участку миокарда. И, что более интересно, в ткани, обделенные перфузией, хуже поступают фармакологические препараты, с помощью которых мы безуспешно пытаемся исправить катастрофу. Это состояние преимущественно связано с дисфункцией эндотелия и неминуемо приводит к более выраженному повреждению миокарда в условиях реперфузии.
Понимание перечисленных патофизиологических аспектов является критически важным для разработки новых терапевтических стратегий, направленных на минимизацию повреждений миокарда при чрескожных коронарных вмешательствах. Подобный подход может включать в себя фармакологическую профилактику эндотелиальной дисфункции и поддержание оптимальной перфузии миокарда, воздействие на избыток активных форм кислорода и нарушенный метаболизм, прекондиционирование и посткондиционирование и т.д., что в конечном итоге должно привести к снижению частоты осложнений и улучшению клинических результатов коронарных вмешательств, особенно при своевременном применении в комплексе с реваскуляризацией.
Конфликт интересов: обзор подготовлен при поддержке ООО «Научно-технологическая фармацевтическая фирма «ПОЛИСАН», Санкт-Петербург, Россия.
- Serruys PW, Rutherford JD. The Birth, and Evolution, of Percutaneous Coronary Interventions: A Conversation with Patrick Serruys, MD, PhD. Circulation. 2016;134(2): 97-100. https://doi.org/10.1161/CIRCULATIONAHA.116.023681
- Matskeplishvili S, Kontsevaya A. Cardiovascular Health, Disease, and Care In Russia. Circulation. 2021;144(8):586-588. https://doi.org/10.1161/CIRCULATIONAHA.121.055239
- Бойцов С.А., Шахнович Р.М., Терещенко С.Н., Эрлих А.Д., Певзнер Д.В., Гулян Р.Г., Рытова Ю.К., Хегя Д.В., Хафизов А.А., Кузьмичева Т.В., Потапова А. Н., Гаськова Е.Ю., Медведева Н.А., Горожанкина Т.А., Ставцева М.А., Ромах И.В. Особенности реперфузионной стратегии лечения пациентов с инфарктом миокарда с подъемом сегмента ST по данным Российского регистра острого инфаркта миокарда — РЕГИОН-ИМ. Кардиология. 2024;64(2):3-17. https://doi.org/10.15829/1560-4071-2024-5843
- Eapen ZJ, Tang WH, Felker GM, Hernandez AF, Mahaffey KW, Lincoff AM, Roe MT. Defining heart failure end points in ST-segment elevation myocardial infarction trials: integrating past experiences to chart a path forward. Circulation Cardiovascular Quality and Outcomes. 2012;5(4):594-600. https://doi.org/10.1161/CIRCOUTCOMES.112.966150
- Torrado J, Buckley L, Durán A, Trujillo P, Toldo S, Valle Raleigh J, Abbate A, Biondi-Zoccai G, Guzmán LA. Restenosis, Stent Thrombosis, and Bleeding Complications: Navigating Between Scylla and Charybdis. Journal of the American College of Cardiology. 2018;71(15):1676-1695. https://doi.org/10.1016/j.jacc.2018.02.023
- Jennings RB. Historical perspective on the pathology of myocardial ischemia/reperfusion injury. Circulation Research. 2013;113:428-438. https://doi.org/10.1161/CIRCRESAHA.113.300987
- Tricoci P. Consensus or controversy? Evolution of criteria for myocardial infarction after percutaneous coronary intervention. Clinical Chemistry. 2017;63:82-90. https://doi.org/10.1373/clinchem.2016.255208
- Кенжаев С.Р. Оглушенный миокард при острых формах ишемической болезни сердца. Вестник экстренной медицины. 2022;15(2):80-87. https://doi.org/10.54185/tbem/vol15_iss2/a13
- Vaidya Y, Cavanaugh SM, Dhamoon AS. Myocardial Stunning and Hibernation. In: StatPearls. Treasure Island (FL): StatPearls Publishing; August 8, 2023.
- Payne FM, Dabb AR, Harrison JC, Sammut IA. Inhibitors of NLRP3 Inflammasome Formation: A Cardioprotective Role for the Gasotransmitters Carbon Monoxide, Nitric Oxide, and Hydrogen Sulphide in Acute Myocardial Infarction. International Journal of Molecular Sciences. 2024;25(17):9247. https://doi.org/10.3390/ijms25179247
- Шевченко Ю.Л., Ермаков Д.Ю., Марчак Д.И. Дисфункция коронарных шунтов и стентов после хирургической реваскуляризации миокарда больных ИБС: патогенез, факторы риска и клиническая оценка. Вестник Национального медико-хирургического Центра им. Н.И. Пирогова. 2022;17(3):94-100. https://doi.org/10.25881/20728255_2022_17_3_94
- Claessen BE, Henriques JP, Jaffer FA, Mehran R, Piek JJ, Dangas GD. Stent thrombosis: a clinical perspective. JACC. Cardiovascular Interventions. 2014;7(10):1081-1092. https://doi.org/10.1016/j.jcin.2014.05.016
- Armstrong EJ, Sab S, Singh GD, Lim W, Yeo KK, Waldo SW, Patel M, Reeves R, MacGregor JS, Low RI, Shunk KA, Mahmud E, Rogers JH. Predictors and outcomes of recurrent stent thrombosis: results from a multicenter registry. JACC. Cardiovascular Interventions. 2014;7(10):1105-1113. https://doi.org/10.1016/j.jcin.2014.05.017
- Heusch G, Skyschally A, Kleinbongard P. Coronary microembolization and microvascular dysfunction. International Journal of Cardiology. 2018;258:17-23. https://doi.org/10.1016/j.ijcard.2018.02.010
- Falk E, Thuesen L. Pathology of coronary microembolisation and no reflow. Heart. 2003;89(9):983-985. https://doi.org/10.1136/heart.89.9.983
- Carlsson M, Martin AJ, Ursell PC, Saloner D, Saeed M. Magnetic resonance imaging quantification of left ventricular dysfunction following coronary microembolization. Magnetic Resonance in Medicine. 2009;61(3):595-602. https://doi.org/10.1002/mrm.21869
- Kleinbongard P, Bose D, Baars T, Mohlenkamp S. Vasoconstrictor potential of coronary aspirate from patients undergoing stenting of saphenous vein aortocoronary bypass grafts and its pharmacological attenuation. Circulation Research. 2011;108:344-352. https://doi.org/10.1161/CIRCRESAHA.110.235713
- Mewton N, Thibault H, Roubille F, Lairez O, Rioufol G, Sportouch C, Sanchez I, Bergerot C, Cung TT, Finet G, Angoulvant D, Revel D, Bonnefoy-Cudraz E, Elbaz M, Piot C, Sahraoui I, Croisille P, Ovize M. Postconditioning attenuates no-reflow in STEMI patients. Basic Research in Cardiology. 2013;108(6):383. https://doi.org/10.1007/s00395-013-0383-8
- Skyschally A, Walter B, Heusch G. Coronary microembolization during early reperfusion: infarct extension, but protection by ischaemic postconditioning. European Heart Journal. 2013;34(42):3314-3321. https://doi.org/10.1093/eurheartj/ehs434
- Herrmann J, Haude M, Lerman A, Schulz R, Volbracht L, Ge J, Schmermund A, Wieneke H, von BC, Eggebrecht H, Baumgart D, Heusch G, Erbel R. Abnormal coronary flow velocity reserve after coronary intervention is associated with cardiac marker elevation. Circulation. 2001;103:2339-2234. https://doi.org/10.1161/01.CIR.103.19.2339
- Galaup A, Gomez E, Souktani R, Durand M, Cazes A, Monnot C, Teillon J, Le Jan S, Bouleti C, Briois G, Philippe J, Pons S, Martin V, Assaly R, Bonnin P, Ratajczak P, Janin A, Thurston G, Valenzuela DM, Murphy AJ, Yancopoulos GD, Tissier R, Berdeaux A, Ghaleh B, Germain S. Protection against myocardial infarction and no-reflow through preservation of vascular integrity by angiopoietin-like 4. Circulation. 2012;125(1):140-149. https://doi.org/10.1161/CIRCULATIONAHA.111.049072
- Garcia-Dorado D, Andres-Villarreal M, Ruiz-Meana M, Inserte J, Barba I. Myocardial edema: a translational view. Journal of Molecular and Cellular Cardiology. 2012;52:931-939. https://doi.org/10.1016/j.yjmcc.2012.01.010
- Fernández-Jiménez R, Barreiro-Pérez M, Martin-García A, Sánchez-González J, Agüero J, Galán-Arriola C, García-Prieto J, Díaz-Pelaez E, Vara P, Martinez I, Zamarro I, Garde B, Sanz J, Fuster V, Sánchez PL, Ibanez B. Dynamic edematous response of the human heart to myocardial infarction: implications for assessing myocardial area at risk and salvage. Circulation. 2017;136:1288-1300. https://doi.org/10.1161/CIRCULATIONAHA.116.025582
- Олейников В.Э., Чернова А.А., Аверьянова Е.В., Кулюцин А.В. Патогенез и клиническое значение реперфузионных аритмий при остром инфаркте миокарда. Российский кардиологический журнал. 2024;29(3S):5958. https://doi.org/10.15829/1560-4071-2024-5958
- Kirian W, Frits WPn, Anton PM. Editor’s Choice-Reperfusion cardiac arrhythmias and their relation to reperfusion-induced cell death. European Heart Journal. Acute Cardiovascular Care. 2019;8(2):142-152. https://doi.org/10.1177/2048872618812148
- Molek P, Zmudzki P, Wlodarczyk A, Nessler J, Zalewski J. The shifted balance of arginine metabolites in acute myocardial infarction patients and its clinical relevance. Scientific Reports. 2021;11(1):83. https://doi.org/10.1038/s41598-020-80230-3
- Cziráki A, Lenkey Z, Sulyok E, Szokodi I, Koller A. L-Arginine-Nitric Oxide-Asymmetric Dimethylarginine Pathway and the Coronary Circulation: Translation of Basic Science Results to Clinical Practice. Frontiers in Pharmacology. 2020;11:569914. https://doi.org/10.3389/fphar.2020.569914
- Davidson SM, Adameová A, Barile L, Cabrera-Fuentes HA, Lazou A, Pagliaro P, Stensløkken KO, Garcia-Dorado D; EU-CARDIOPROTECTION COST Action (CA16225). Mitochondrial and mitochondrial-independent pathways of myocardial cell death during ischaemia and reperfusion injury. Journal of Cellular and Molecular Medicine. 2020;24:3795-3806. https://doi.org/10.1111/jcmm.15127
- Hausenloy DJ, Yellon DM. Myocardial ischemia-reperfusion injury: a neglected therapeutic target. The Journal of Clinical Investigation. 2013;123: 92-100. https://doi.org/10.1172/JCI62874
- Liu Y, Lian K, Zhang L, Wang R, Yi F, Gao C, Xin C, Zhu D, Li Y, Yan W, Xiong L, Gao E, Wang H, Tao L. TXNIP mediates NLRP3 inflammasome activation in cardiac microvascular endothelial cells as a novel mechanism in myocardial ischemia/reperfusion injury. Basic Research in Cardiology. 2014;109(5):415. https://doi.org/10.1007/s00395-014-0415-z
- Mollenhauer M, Friedrichs K, Lange M, Gesenberg J, Remane L, Kerkenpaß C, Krause J, Schneider J, Ravekes T, Maass M, Halbach M, Peinkofer G, Saric T, Mehrkens D, Adam M, Deuschl FG, Lau D, Geertz B, Manchanda K, Eschenhagen T, Kubala L, Rudolph TK, Wu Y, Tang WHW, Hazen SL, Baldus S, Klinke A, Rudolph V. Myeloperoxidase mediates postischemic arrhythmogenic ventricular remodeling. Circulation Research. 2017;121(1):56-70. https://doi.org/10.1161/CIRCRESAHA.117.310870
- O’Farrell FM, Mastitskaya S, Hammond-Haley M, Freitas F, Wah WR, Attwell D. Capillary pericytes mediate coronary no-reflow after myocardial ischaemia. Elife. 2017;6:29280. https://doi.org/10.7554/eLife.29280
- Van den Bossche J, Baardman J, Otto NA, van der Velden S, Neele AE, van den Berg SM, Luque-Martin R, Chen HJ, Boshuizen MC, Ahmed M, Hoeksema MA, de Vos AF, de Winther MP. Mitochondrial Dysfunction Prevents Repolarization of Inflammatory Macrophages. Cell Repors. 2016;17(3):684-696. https://doi.org/10.1016/j.celrep.2016.09.008
- Murphy MP, O’Neill LAJ. Krebs Cycle Reimagined: The Emerging Roles of Succinate and Itaconate as Signal Transducers. Cell. 2018;174(4):780-784. https://doi.org/10.1016/j.cell.2018.07.030
- Sánchez-Hernández CD, Torres-Alarcón LA, González-Cortés A, Peón AN. Ischemia/Reperfusion Injury: Pathophysiology, Current Clinical Management, and Potential Preventive Approaches. Mediators of Inflammation. 2020;2020:8405370. https://doi.org/10.1155/2020/8405370
- Ma Y, Yabluchanskiy A, Iyer RP, Cannon PL, Flynn ER, Jung M, Henry J, Cates CA, Deleon-Pennell KY, Lindsey ML. Temporal neutrophil polarization following myocardial infarction. Cardiovascular Research. 2016;110(1):51-61. https://doi.org/10.1093/cvr/cvw024
- Yang J, Guo Q, Feng X, Liu Y, Zhou Y. Mitochondrial Dysfunction in Cardiovascular Diseases: Potential Targets for Treatment. Frontiers in Cell and Developmental Biology. 2022;10:841523. https://doi.org/10.3389/fcell.2022.841523
- Stamerra CA, Di Giosia P, Giorgini P, Ferri C, Sukhorukov VN, Sahebkar A. Mitochondrial Dysfunction and Cardiovascular Disease: Pathophysiology and Emerging Therapies. Oxidative Medicine and Cellular Longevity. 2022;2022:9530007. https://doi.org/https://10.1155/2022/9530007
- Rottenberg H, Hoek JB. The Mitochondrial Permeability Transition: Nexus of Aging, Disease and Longevity. Cells. 2021;10(1):79. https://doi.org/10.3390/cells10010079
- Buja LM. Pathobiology of Myocardial Ischemia and Reperfusion Injury: Models, Modes, Molecular Mechanisms, Modulation, and Clinical Applications. Cardiology in Review. 2023;31(5):252-264. https://doi.org/10.1097/CRD.0000000000000440
- Zhou B, Tian R. Mitochondrial dysfunction in pathophysiology of heart failure. The Journal of Clinical Investigation. 2018;128(9):3716-3726. https://doi.org/10.1172/JCI120849
- Bergman BC, Horning MA, Casazza GA, Wolfel EE, Butterfield GE, Brooks GA. Endurance training increases gluconeogenesis during rest and exercise in men. American Journal of Physiology-Endocrinology and Metabolism. 2000;278(2):E244-E251. https://doi.org/10.1152/ajpendo.2000.278.2.E244
- Rogatzki MJ, Ferguson BS, Goodwin ML, Gladden LB. Lactate is always the end product of glycolysis. Frontiers in Neuroscience. 2015;9:22. https://doi.org/10.3389/fnins.2015.00022
- Kolwicz SC Jr, Purohit S, Tian R. Cardiac metabolism and its interactions with contraction, growth, and survival of cardiomyocytes. Circulation Research. 2013;113(5):603-616. https://doi.org/10.1161/CIRCRESAHA.113.302095
- Dolinsky VW, Dyck JR. Role of AMP-activated protein kinase in healthy and diseased hearts. American Journal of Physiology: Heart and Circulatory Physiology. 2006;291(6):H2557-H2569. https://doi.org/10.1152/ajpheart.00329.2006
- Ashrafian H. Cardiac energetics in congestive heart failure. Circulation. 2002;105(6):e44-e45.
- Kemp BE. Bateman domains and adenosine derivatives form a binding contract. The Journal of Clinical Investigation. 2004;113(2):182-184. https://doi.org/10.1172/JCI20846
- Arad M, Seidman CE, Seidman JG. AMP-activated protein kinase in the heart: role during health and disease. Circulation Research. 2007;100(4):474-488. https://doi.org/10.1161/01.RES.0000258446.23525.37
- Longnus SL, Wambolt RB, Parsons HL, Brownsey RW, Allard MF. 5-Aminoimidazole-4-carboxamide 1-beta-D-ribofuranoside (AICAR) stimulates myocardial glycogenolysis by allosteric mechanisms. American Journal of Physiology. Regulatory, Integrative and Comparative Physiology. 2003; 284(4):R936-R944. https://doi.org/10.1152/ajpregu.00319.2002
- Turcotte LP, Swenberger JR, Tucker MZ, Yee AJ, Trump G, Luiken JJ, Bonen A. Muscle palmitate uptake and binding are saturable and inhibited by antibodies to FABP(PM). Molecular and Cellular Biochemistry. 2000; 210(1-2):53-63. https://doi.org/10.1023/a:1007046929776
- Gandoy-Fieiras N, Gonzalez-Juanatey JR, Eiras S. Myocardium Metabolism in Physiological and Pathophysiological States: Implications of Epicardial Adipose Tissue and Potential Therapeutic Targets. International Journal of Molecular Sciences. 2020;21(7):2641. https://doi.org/10.3390/ijms21072641
- Taha M, Lopaschuk GD. Alterations in energy metabolism in cardiomyopathies. Annals of Medicine. 2007;39(8):594-607. https://doi.org/10.1080/07853890701618305
- Primeau JO, Armanious GP, Fisher ME, Young HS. The SarcoEndoplasmic Reticulum Calcium ATPase. Sub-cellular Biochemistry. 2018;87:229-258. https://doi.org/10.1007/978-981-10-7757-9_8
- Correa PR, Kruglov EA, Thompson M, Leite MF, Dranoff JA, Nathanson MH. Succinate is a paracrine signal for liver damage. Journal of Hepatology. 2007;47(2):262-269. https://doi.org/10.1016/j.jhep.2007.03.016
- Fedotcheva NI, Sokolov AP, Kondrashova MN. Nonezymatic formation of succinate in mitochondria under oxidative stress. Free Radical Biology and Medicine. 2006;41(1):56-64. https://doi.org/10.1016/j.freeradbiomed.2006.02.012
- Chen TT, Maevsky EI, Uchitel ML. Maintenance of homeostasis in the aging hypothalamus: the central and peripheral roles of succinate. Frontiers in Endocrinology. 2015;6:7. https://doi.org/10.3389/fendo.2015.00007
- Benmoussa K, Garaude J, Acín-Pérez R. How Mitochondrial Metabolism Contributes to Macrophage Phenotype and Functions. Journal of Molecular Biology. 2018;430(21):3906-3921. https://doi.org/10.1016/j.jmb.2018.07.003
- Aguiar CJ, Andrade VL, Gomes ER, Alves MN, Ladeira MS, Pinheiro AC, Gomes DA, Almeida AP, Goes AM, Resende RR, Guatimosim S, Leite MF. Succinate modulates Ca(2+) transient and cardiomyocyte viability through PKA-dependent pathway. Cell Calcium. 2010;47(1):37-46. https://doi.org/10.1016/j.ceca.2009.11.003
- de Castro Fonseca M, Aguiar CJ, da Rocha Franco JA, Gingold RN, Leite MF. GPR91: expanding the frontiers of Krebs cycle intermediates. Cell Communication and Signaling: CCS. 2016;14:3. https://doi.org/10.1186/s12964-016-0126-1
- Li YH, Woo SH, Choi DH, Cho EH. Succinate causes α-SMA production through GPR91 activation in hepatic stellate cells. Biochemical and Biophysical Research Communications. 2015;463(4):853-858. https://doi.org/10.1016/j.bbrc.2015.06.023
- Aguiar CJ, Rocha-Franco JA, Sousa PA, Santos AK, Ladeira M, Rocha-Resende C, Ladeira LO, Resende RR, Botoni FA, Barrouin Melo M, Lima CX, Carballido JM, Cunha TM, Menezes GB, Guatimosim S, Leite MF. Succinate causes pathological cardiomyocyte hypertrophy through GPR91 activation. Cell Communication and Signaling: CCS. 2014;12:78. https://doi.org/10.1186/s12964-014-0078-2
- Ariza AC, Deen PM, Robben JH. The succinate receptor as a novel therapeutic target for oxidative and metabolic stress-related conditions. Frontiers in Endocrinology. 2012;3:22. https://doi.org/10.3389/fendo.2012.00022
- Valls-Lacalle L, Barba I, Miró-Casas E, Alburquerque-Béjar JJ, Ruiz-Meana M, Fuertes-Agudo M, Rodríguez-Sinovas A, García-Dorado D. Succinate dehydrogenase inhibition with malonate during reperfusion reduces infarct size by preventing mitochondrial permeability transition. Cardiovascular Research. 2016;109(3):374-384. https://doi.org/10.1093/cvr/cvv279
- Murphy MP. How mitochondria produce reactive oxygen species. Biochemistry Journal. 2009;417(1):1-13. https://doi.org/10.1042/BJ20081386
- Chouchani ET, Methner C, Nadtochiy SM, Logan A, Pell VR, Ding S, James AM, Cochemé HM, Reinhold J, Lilley KS, Partridge L, Fearnley IM, Robinson AJ, Hartley RC, Smith RA, Krieg T, Brookes PS, Murphy MP. Cardioprotection by S-nitrosation of a cysteine switch on mitochondrial complex I. Nature Medicine. 2013;19(6):753-759. https://doi.org/10.1038/nm.3212
- Chouchani ET, Pell VR, Gaude E, Aksentijević D, Sundier SY, Robb EL, Logan A, Nadtochiy SM, Ord ENJ, Smith AC, Eyassu F, Shirley R, Hu CH, Dare AJ, James AM, Rogatti S, Hartley RC, Eaton S, Costa ASH, Brookes PS, Davidson SM, Duchen MR, Saeb-Parsy K, Shattock MJ, Robinson AJ, Work LM, Frezza C, Krieg T, Murphy MP. Ischaemic accumulation of succinate controls reperfusion injury through mitochondrial ROS. Nature. 2014;515(7527):431-435. https://doi.org/10.1038/nature13909
- Jha AK, Huang SC, Sergushichev A, Lampropoulou V, Ivanova Y, Loginicheva E, Chmielewski K, Stewart KM, Ashall J, Everts B, Pearce EJ, Driggers EM, Artyomov MN. Network integration of parallel metabolic and transcriptional data reveals metabolic modules that regulate macrophage polarization. Immunity. 2015;42(3):419-430. https://doi.org/10.1016/j.immuni.2015.02.005
- Новицкая-Усенко Л.В., Царев А.В. Кардиопротективный эффект Реамберина при ишемически-реперфузионном повреждении миокарда. Общая реаниматология. 2016;12(4):49-56. https://doi.org/10.15360/1813-9779-2016-4-49-56
- Корниенко Е.А. Профилактика реперфузионных осложнений в лечении острого инфаркта миокарда при сахарном диабете 2 типа. Общая реаниматология. 2019;15(3):4-18. https://doi.org/10.15360/1813-9779-2019-3-4-18
- Переверзев Д.И., Симонова Н.В., Доровских В.А., Анохина Р.А. Влияние цитофлавина на параметры систолической функции левого желудочка у больных острым инфарктом миокарда. Экспериментальная и клиническая фармакология. 2017;80(1):14-17.


Рекомендуем статьи по данной теме:
Исходы эндоваскулярного лечения инфаркта миокарда при различных фенотипах синдрома коронарной микрососудистой обструкции (slow-flow/no-reflow).Кардиология и сердечно-сосудистая хирургия. 2026;19(2):49-57
Повреждение миокарда при плановых чрескожных коронарных вмешательствах: распространенность, факторы риска и прогностическая значимость.Кардиология и сердечно-сосудистая хирургия. 2025;18(3):261-268
Физиология и внутрисосудистая визуализация в определении показаний для реваскуляризации у пациентов с пограничными стенозами коронарных артерий.Кардиология и сердечно-сосудистая хирургия. 2025;18(3):255-260
Манифестация стеноза передней межжелудочковой ветви левой коронарной артерии: блокада ножек пучка Гиса.Профилактическая медицина. 2025;28(5):96-102
Лечение и профилактика фармакологическими препаратами синдрома ишемии-реперфузии при чрескожном коронарном вмешательстве.Кардиология и сердечно-сосудистая хирургия. 2025;18(2):191-200
Адипоцитокины как предиктор риска развития неблагоприятных исходов у больных ишемической болезнью сердца и абдоминальным ожирением, перенесших чрескожное коронарное вмешательство.Профилактическая медицина. 2025;28(2):38-45
Независимые предикторы неблагоприятных исходов у пациентов со стабильной ишемической болезнью сердца после плановых чрескожных коронарных вмешательств.Профилактическая медицина. 2024;27(11):94-101