Специализированный центр интерстициальных заболеваний легких. Результаты работы и перспективы
Резюме
В статье представлены результаты работы специализированного центра интерстициальных заболеваний легких на основании анализа регистра больных при 10-летнем наблюдении. Дана оценка клинико-функциональных и рентгенологических показателей у пациентов с идиопатическим легочным фиброзом и прогрессирующим легочным фиброзом, находящихся на антифибротической терапии.
Ключевые слова
- специализированный центр
- интерстициальные заболевания легких
- антифибротическая терапия
Дата поступления: 16.07.2026
Дата принятия в печать: 02.09.2026
Дата публикации: 14.10.2026
Введение
Под интерстициальными заболеваниями легких (ИЗЛ) понимают неоднородную по этиологии группу нозологий и патологических состояний установленного и неустановленного генеза, для которых типично диффузное, чаще всего билатеральное вовлечение респираторных структур легкого — альвеол и респираторных бронхиол [1]. На долю этой патологии приходится порядка 15% всех болезней органов дыхания. Сегодня понятие ИЗЛ охватывает свыше 200 самостоятельных нозологических единиц, общим морфологическим субстратом которых служит воспаление и/или фиброзная перестройка легочной паренхимы при существенных различиях в прогнозе и подходах к терапии [2, 3].
Эталонной моделью прогрессирующего фиброзирующего поражения интерстиция служит идиопатический легочный фиброз (ИЛФ), отличающийся стремительной динамикой патологического процесса и исключительно неблагоприятным исходом [4—6]. Однако морфологические и функциональные проявления интерстициального фиброза с потенциалом к прогрессированию свойственны и ряду других нередко встречающихся вариантов ИЗЛ — в частности, хроническому гиперчувствительному пневмониту (ХГЧП) и поражениям легких на фоне аутоиммунной патологии [5, 7, 8]. За подобным вариантом течения закрепилось обозначение «прогрессирующие фиброзирующие ИЗЛ или ИЗЛ с прогрессирующим легочным фиброзом» (ПЛФ) [6, 7, 9, 10]. В условиях, когда антифибротическое лечение не назначается, указанный фенотип практически не отличается от ИЛФ по прогнозу, скорости утраты вентиляционной функции, вероятности обострений и летального исхода [11].
Диагностика ИЗЛ и ПЛФ относится к одной из сложных проблем в клинической медицине и пульмонологии, требующей специализированного междисциплинарного подхода. В настоящее время доказана целесообразность применения иммуномодулирующей терапии для лечения воспалительных ИЗЛ, а в случае развития ПЛФ — назначения антифибротической терапии (АФТ). Назначение антифибротических препаратов позволяет модифицировать течение заболевания. Нинтеданиб и пирфенидон доказали схожую долгосрочную эффективность в стабилизации функции легких [12].
В реальной клинической практике перед практикующими врачами стоят многочисленные препятствия, которые могут приводить к задержке в получении специализированной медицинской помощи пациентами с ИЗЛ, увеличению времени от момента постановки диагноза до получения антифибротического препарата и, как следствие, к ухудшению результатов лечения.
Совершенствование маршрутизации пациентов с ИЛФ и иными прогрессирующими фиброзирующими ИЗЛ, а также своевременная инициация АФТ относятся к вопросам, нуждающимся в детальной проработке и последующей имплементации в повседневную клиническую практику.
Цель исследования — представить результаты работы специализированного центра ИЗЛ на основании анализа регистра больных при многолетнем наблюдении.
Материал и методы
Выполнен ретроспективный анализ сведений, содержащихся в регистре пациентов с ИЗЛ Екатеринбурга и Свердловской области. Регистр охватывает 154 больных ИЗЛ, включенных за период с 2015 по 2025 г.
Окончательное подтверждение диагноза ИЗЛ осуществляли в формате мультидисциплинарного консилиума, в состав которого входили пульмонолог, рентгенолог, ревматолог, а при доступности материала гистологического исследования (7,8% случаев) — патоморфолог. Диагностическое заключение формировалось с опорой на совокупность клинико-анамнестических сведений, лабораторных и функциональных показателей, а также данных компьютерной томографии органов грудной клетки (КТ) высокого разрешения (КТВР), согласно актуальным международным и отечественным клиническим рекомендациям. С целью верификации либо исключения ревматологической патологии определяли специфические аутоиммунные маркеры — ревматоидный фактор, антинуклеарный фактор, антитела к циклическому цитруллинированному пептиду; по показаниям спектр лабораторного обследования расширялся. Первый контрольный визит назначали спустя 3 мес после инициации терапии и ориентировали на анализ переносимости препарата, далее пациентов осматривали с периодичностью 6 мес с регистрацией клинических и функциональных параметров; повторное КТ-исследование выполняли ежегодно. В ходе наблюдения фиксировали динамику жалоб. Степень выраженности одышки определяли по шкале mMRC (Modified Medical Research Council). Диагностика дыхательной недостаточности предполагала обязательное проведение пульсоксиметрии и теста с 6-минутной ходьбой (6-МТ) у всех включенных пациентов. Хроническую дыхательную недостаточность (ХДН) I степени диагностировали в случае показателя насыщения гемоглобина крови кислородом, определенного с помощью пульсоксиметра (SpO2), в пределах 90—94%, II степени — 75—89%, III степени — ниже 75%. Функциональное состояние легких изучали посредством спирометрии с оценкой форсированной жизненной емкости легких (ФЖЕЛ), а также определения диффузионной способности легких по монооксиду углерода методом одиночного вдоха (DLco) на аппарате Cosmed Quark. Критерием прогрессирования служило наличие не менее двух из перечисленных ниже признаков, зафиксированных на протяжении 1 года наблюдения и не имеющих иного объяснения: усиление респираторной симптоматики; абсолютное падение ФЖЕЛ ≥5% и/или DLco ≥10%; нарастание фиброзных изменений по результатам КТВР.
Клинические, функциональные и рентгенологические характеристики больных с ИЛФ и ПЛФ анализировали на протяжении 3 лет проведения АФТ.
Одобрение протокола исследования получено в локальном этическом комитете ООО МО «Новая больница». Все пациенты подписали информированное согласие на участие.
Статистическую обработку материала выполняли в программе StatTech v. 4.14.3 (ООО «Статтех», Россия). Характер распределения количественных признаков верифицировали посредством критерия Шапиро—Уилка. Для количественных переменных с нормальным характером выборочного распределения приводили средние арифметические значения (M) и стандартные отклонения (SD); репрезентативность средних отражали через границы 95% доверительного интервала (ДИ). Категориальные переменные представляли в виде абсолютных величин и долей в процентах, а 95% ДИ для долей вычисляли методом Клоппера—Пирсона. Межгрупповое сравнение количественного признака при количестве групп 3 и более и нормальном распределении показателя в каждой из них осуществляли с применением однофакторного дисперсионного анализа с последующим апостериорным сравнением по критерию Тьюки (в условиях равенства дисперсий). Статистически значимыми признавались различия при p<0,05.
Результаты
В табл. 1 представлено распределение больных с ИЗЛ, включенных в регистр, по полу и нозологиям.
Таблица 1. Распределение пациентов с интерстициальными заболеваниями легких по полу и нозологиям
Пол | ИЛФ | ИВРЗ | ХГЧПф | Другие | Всего | |||||
абс. | % | абс. | % | абс. | % | абс. | % | абс. | % | |
Мужчины | 36 | 81,8 | 4 | 10,5 | 10 | 21,7 | 17 | 65,4 | 67 | 43,5 |
Женщины | 8 | 18,2 | 34 | 89,5 | 36 | 78,3 | 9 | 34,6 | 87 | 56,5 |
Всего | 44 | 38 | 46 | 26 | 154 | |||||
Примечание. Здесь и в табл. 2—4: ИЛФ — идиопатический легочный фиброз; ИВРЗ — иммуновоспалительные ревматические заболевания; ХГЧПф — хронический гиперчувствительный пневмонит фибротический.
Распределение пациентов по полу анализировали как обязательную характеристику когорты. Основанием послужили половые различия нозологической структуры ИЗЛ, зависимость должных величин функциональных показателей от пола, что делает некорректным сопоставление подгрупп без учета этого признака, а также общепринятые требования к представлению данных клинических исследований с разделением по полу.
В когорте пациентов с ИЗЛ большинство составляли женщины (56,5%). Средний возраст пациентов составил 67,45±8,69 года.
Ко времени написания статьи АФТ проводили 49 (31,8%) больным с ИЛФ либо ПЛФ, при этом нинтеданиб был назначен 32 пациентам, пирфенидон — 17. Динамическое наблюдение без назначения АФТ проводили в отношении 65 (42,2%) участников регистра, у которых диагностированы нефибротические варианты ИЗЛ либо отсутствовали признаки прогрессирования фиброзного процесса. Летальный исход за период наблюдения был зарегистрирован у 40 (25,9%) пациентов; в структуре умерших доля больных ИЛФ составила 65%, АФТ до момента смерти получали 73% пациентов.
В табл. 2 показано распределение пациентов, получающих АФТ, по полу и нозологическому принципу.
Таблица 2. Распределение пациентов с интерстициальными заболеваниями легких, получающих антифибротическую терапию, по полу и нозологиям
Пол | ИЛФ | ИВРЗ | ХГЧПф | Всего | ||||
абс. | % | абс. | % | абс. | % | абс. | % | |
Мужчины | 13 | 76,5 | 2 | 18,2 | 5 | 23,8 | 20 | 40,8 |
Женщины | 4 | 23,5 | 9 | 81,8 | 16 | 76,2 | 29 | 59,2 |
Всего | 17 | 11 | 21 | 49 | ||||
Из пациентов, получающих АФТ, 34 (69%) отмечали жалобы на кашель. При оценке выраженности одышки по шкале mMRC у 25 (51%) больных одышка соответствовала 2-й степени, у 19 (39%) — 3-й степени и у 5 (10%) — 4-й степени. У 69% пациентов установлена ХДН II степени, у 7 больных — I степени, у 8 — III степени.
Распределение антифибротических препаратов представлено на рис. 1.
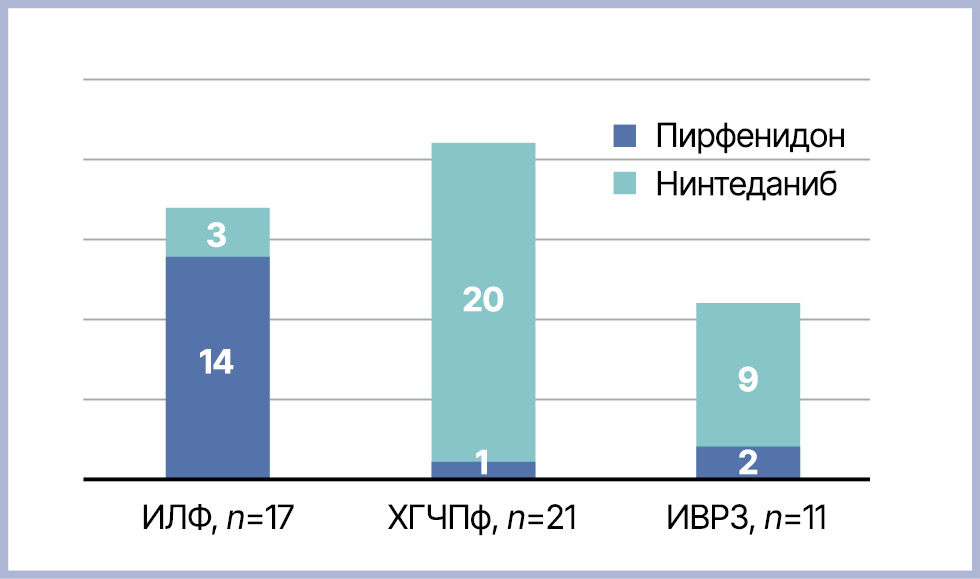
Рис. 1. Антифибротическая терапия у пациентов с интерстициальными заболеваниями легких и прогрессирующим легочным фиброзом.
ИЛФ — идиопатический легочный фиброз; ХГЧПф — хронический гиперчувствительный пневмонит, фибротический; ИВРЗ — иммуновоспалительные ревматические заболевания.
На фоне 36-месячной АФТ у 33% пациентов регрессировали кашлевой синдром, у 95% — отмечена стабилизация уровня одышки, показателей ФЖЕЛ и DLco, рентгенологической картины.
В табл. 3, 4 представлена динамика функциональных показателей на фоне АФТ.
Таблица 3. Показатели форсированной жизненной емкости легких у пациентов разных нозологических групп на этапах антифибротической терапии
Показатель | Нозология | M±SD | 95% ДИ | p |
ФЖЭЛ исх., % | 1. ИВРЗ (n=5) | 62,80±14,58 | 44,69—80,91 | p2—3=0,003 |
2. ИЛФ (n=7) | 74,57±12,01 | 63,46—85,68 | ||
3. ХГЧПф (n=12) | 51,17±13,18 | 42,79—59,54 | ||
ФЖЭЛ 6 мес, % | 1. ИВРЗ (n=5) | 72,00±19,69 | 47,56—96,44 | p1—3=0,042 p2—3=0,013 |
2. ИЛФ (n=7) | 73,57±15,22 | 59,50—87,65 | ||
3. ХГЧПф (n=12) | 50,83±13,27 | 42,40—59,27 | ||
ФЖЭЛ 12 мес, % | 1. ИВРЗ (n=5) | 74,80±24,93 | 43,84—105,76 | p1—3=0,043 p2—3=0,009 |
2. ИЛФ (n=7) | 78,29±14,26 | 65,10—91,47 | ||
3. ХГЧПф (n=12) | 51,25±14,76 | 41,87—60,63 | ||
ФЖЭЛ 24 мес, % | 1. ИВРЗ (n=5) | 72,40±24,14 | 42,42—102,38 | p2—3=0,009 |
2. ИЛФ (n=7) | 81,57±17,14 | 65,72—97,42 | ||
3. ХГЧПф (n=12) | 53,08±16,21 | 42,79—63,38 | ||
ФЖЭЛ 36 мес, % | 1. ИВРЗ (n=5) | 70,60±24,28 | 40,46—100,74 | p2—3=0,003 |
2. ИЛФ (n=7) | 85,57±20,70 | 66,43—104,71 | ||
3. ХГЧПф (n=12) | 52,00±14,89 | 42,54—61,46 |
Примечание. ФЖЭЛ — форсированная жизненная емкость легких. p<0,05 — различия показателей статистически значимы.
Таблица 4. Показатели диффузионной способности легких по монооксиду углерода у пациентов разных нозологических групп на этапах антифибротической терапии
Показатель | Нозология | M±SD | 95% ДИ | p |
DLco исх, % | 1. ИВРЗ (n=5) | 27,40±13,83 | 10,23—44,57 | 0,183 |
2. ИЛФ (n=7) | 38,00±6,06 | 32,40—43,60 | ||
3. ХГЧПф (n=12) | 30,67±10,32 | 24,11—37,22 | ||
DLco 6 мес, % | 1. ИВРЗ (n=5) | 27,00±17,10 | 5,76—48,24 | 0,322 |
2. ИЛФ (n=7) | 36,29±6,85 | 29,95—42,62 | ||
3. ХГЧПф (n=12) | 30,17±9,64 | 24,04—36,29 | ||
DLco 12 мес, % | 1. ИВРЗ (n=5) | 28,00±18,01 | 5,63—50,37 | 0,196 |
2. ИЛФ (n=7) | 36,86±5,21 | 32,04—41,68 | ||
3. ХГЧПф (n=12) | 28,17±8,50 | 22,76—33,57 | ||
DLco 24 мес, % | 1. ИВРЗ (n=5) | 26,60±17,53 | 4,83—48,37 | p2—3=0,028 |
2. ИЛФ (n=7) | 36,57±6,13 | 30,90—42,24 | ||
3. ХГЧПф (n=12) | 23,50±7,23 | 18,91—28,09 | ||
DLco 36 мес, % | 1. ИВРЗ (n=5) | 25,20±14,91 | 6,69—43,71 | p2—3=0,004 |
2. ИЛФ (n=7) | 36,29±5,79 | 30,93—41,64 | ||
3. ХГЧПф (n=12) | 21,00±6,78 | 16,69—25,31 |
Примечание. DLco — Diffusing Capacity of the Lungs for Carbon Monoxide (диффузионная способность легких по монооксиду углерода методом одиночного вдоха). p<0,05 — различия показателей статистически значимы.
Различия ФЖЕЛ между нозологическими группами, которые регистрировали уже на момент включения, сохранялись на всех последующих этапах наблюдения. Это указывает на исходную неоднородность групп по выраженности рестриктивных нарушений и не может быть интерпретировано как результат неодинаковой эффективности АФТ: устойчивость различий во времени при сохранении рангового порядка групп свидетельствует, скорее, об отсутствии дивергенции траекторий. Оценка различий в темпе изменения показателя требует проверки взаимодействия «группа × время», которую в настоящей работе не проводили.
Наиболее низкие значения ФЖЕЛ при фибротическом гиперчувствительном пневмоните согласуются с поздней диагностикой этой нозологии, обусловленной неспецифичностью клинической картины и трудностями выявления причинного антигена.
Обращает внимание диссоциация показателей в группе ИЛФ: относительно сохранная ФЖЕЛ (85,6% от должного) при выраженном снижении DLco (36,3% от должного). Подобный профиль характерен для комбинированного легочного фиброза с эмфиземой и для сопутствующей легочной гипертензии, при которых объемные показатели длительно остаются в пределах нормы, а диффузионная способность снижается непропорционально.
Наиболее низкие значения обоих функциональных показателей были зарегистрированы в группе фибротического гиперчувствительного пневмонита (ФЖЕЛ 52,00±14,89%, DLco 21,00±6,78% от должного). Пропорциональное снижение объемных и диффузионных показателей отражает распространенный фиброзный процесс с вовлечением как паренхимы, так и мелких дыхательных путей.
Полученные данные согласуются с известными трудностями своевременной диагностики этой нозологии: неспецифичность клинической картины, вариабельность рентгенологического паттерна и невозможность установить причинный антиген у значительной части пациентов приводят к длительному этапу ошибочной диагностической трактовки и верификации диагноза на стадии сформированного фиброза.
Дополнительным фактором, отличающим данную группу от пациентов с ИЛФ и ИЗЛ при иммуновоспалительных ревматических заболеваниях, является возможность продолжающегося контакта с причинным антигеном при его неустановленной природе, что означает сохранение повреждающего воздействия на фоне проводимой АФТ.
Обсуждение
Точная первоначальная диагностика имеет первостепенное значение для обеспечения надлежащего лечения пациентов с ИЗЛ. Многие пациенты с ИЗЛ подвержены риску развития ПЛФ. Своевременное направление пациентов с ИЗЛ в специализированный центр, выявление факторов риска развития ПЛФ имеют важное значение для оптимизации эффективности терапии, включая АФТ. Полученные результаты проведенного исследования показали, что у 84% больных к моменту назначения АФТ имела место ХДН II степени (SpO2 <90% при 6-МТ), тяжелая степень снижения DLco. Значительная часть больных, наблюдаемых в центре, отмечали выраженный кашель, который регрессировал у 1/3 пациентов на фоне АФТ. Назначение АФТ способствовало стабилизации клинических, рентгенологических и функциональных показателей у больных ПЛФ.
В проспективном исследовании Z. Wu и соавт. была продемонстрирована существенная разница в выживаемости между пациентами с выраженным кашлем (оценка по визуальной аналоговой шкале (ВАШ) ≥30 баллов) и менее выраженным (ВАШ <30 баллов) [13]. Авторы сделали обоснованный вывод, что уменьшение кашля может повлиять на выживаемость пациентов с ИЗЛ. Ретроспективный анализ 810 пациентов с фиброзными ИЗЛ из Японского регистра показал, что снижение SpO2 при 6-МТ <90% при первичной диагностике ПЛФ является предиктором прогрессирования заболевания и более высокой смертности [14]. Ретроспективный анализ данных Австралийского регистра больных с ИЛФ определил прогностическое значение степени легочного фиброза, количественно оцененной с помощью КТ [15]. В многофакторных моделях пропорциональных рисков Кокса установлено, что большая степень фиброза легких DTA (data‐driven texture analysis — анализ КТ-данных) на фоне увеличения индекса CPI (Composite Physiological Index — композитный физиологический индекс) была связана с худшей выживаемостью у пациентов с ИЛФ (рис. 2) [15, 16].
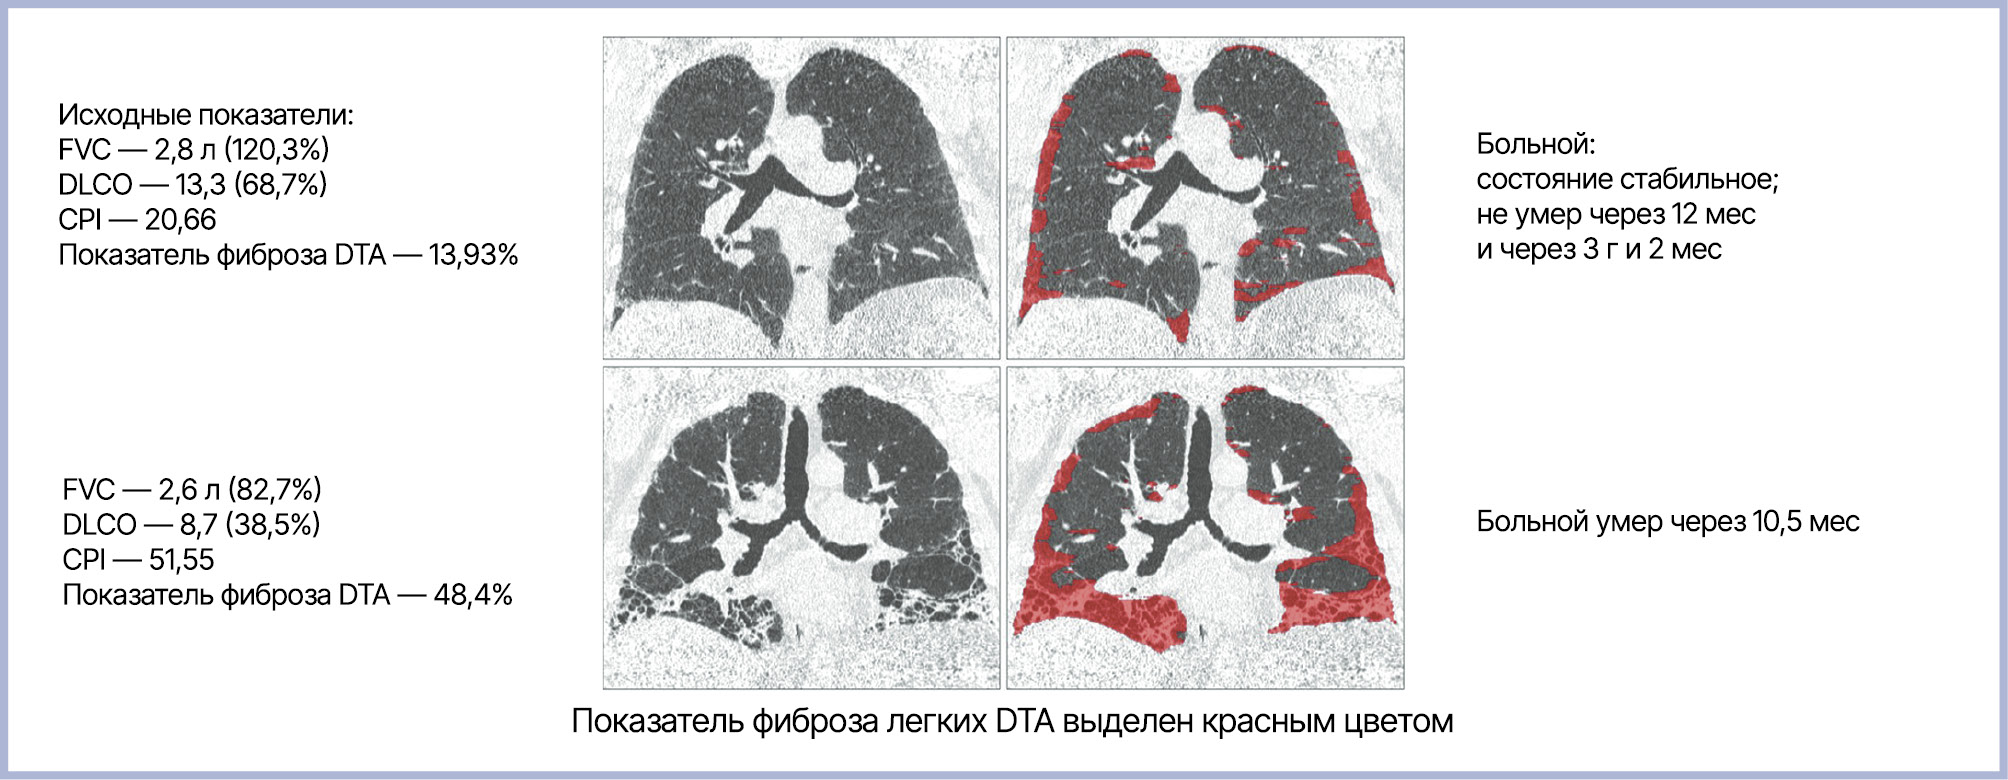
Рис. 2. Площадь легочного фиброза как предиктор прогрессирования интерстициальных заболеваний легких [15].
FVC — Forced Vital Capacity (форсированная жизненная емкость легких); DLco — Diffusing Capacity of the Lungs for Carbon Monoxide (диффузионная способность легких по монооксиду углерода методом одиночного вдоха); CPI — Composite Physiological Index (составной физиологический индекс); DTA — data‐driven texture analysis (анализ КТ-данных).
Обзор M. Molina-Molina и соавт. выявил критическую важность ранней диагностики и своевременного начала АФТ для замедления прогрессирования легочного фиброза. Раннее выявление фиброзных изменений, которые являются необратимыми, значительно улучшает прогноз для пациентов [17].
Заключение
Диагностика различных ИЗЛ остается сложной задачей, требующей специализированного междисциплинарного консилиума. Необходимо дальнейшее совершенствование алгоритмов диагностики для улучшения прогноза заболевания. Лечение больных с ПЛФ должно быть адаптировано к основному заболеванию и определяться в каждом конкретном случае. Результаты наблюдения подтверждают целесообразность направления в специализированный центр при подозрении на ИЗЛ, чаще диагностируемое при лучевой диагностике. Диспансерное наблюдение в специализированном центре и своевременное назначение АФТ позволяют замедлить прогрессирование легочного фиброза, профилактировать обострения, преждевременный смертельный исход при ИЛФ и ПЛФ.
Авторы заявляют об отсутствии конфликта интересов.
The authors declare no conflicts of interest.
- Авдеев С.Н., Айсанов З.Р., Белевский А.С., Илькович М.М., Коган Е.А., Мержоева З.М., Петров Д.В., Самсонова М.В., Терпигорев С.А., Трушенко Н.В., Трофименко И.Н., Тюрин И.Е., Черняев А.Л., Черняк Б.А., Черняк А.В., Чикина С.Ю., Чучалин А.Г., Шмелев Е.И. Идиопатический легочный фиброз: федеральные клинические рекомендации по диагностике и лечению. Пульмонология. 2022;32(3):473-495. https://doi.org/10.18093/0869-0189-2022-32-3-473-495
- Hutchinson JP, Fogarty AW, McKeever TM, Hubbard RB. In-hospital mortality after surgical lung biopsy for interstitial lung disease in the United States: 2000 to 2011. Am J Respir Crit Care Med. 2016;193(10):1161-1167. https://doi.org/10.1164/rccm.201508-1632oc
- Raj R, Raparia K, Lynch DA, Brown KK. Surgical lung biopsy for interstitial lung diseases. Chest. 2017;151(5):1131-1140. https://doi.org/10.1016/j.chest.2016.06.019
- Nathan SD, Shlobin OA, Weir N, Ahmad S, Kaldjob J, Battle E, Sheridan M, Bois R. Long-term course and prognosis of idiopathic pulmonary fibrosis in the new millennium. Chest. 2011;140(1):221-229. https://doi.org/10.1378/chest.10-2572
- Wells AU, Brown KK, Flaherty KR, Kolb M, Thannickal VJ; IPF Consensus Working Group. What’s in a name? That which we call IPF, by any other name would act the same. Eur Respir J. 2018;51(5):1800692. https://doi.org/10.1183/13993003.00692-2018
- Cottin V, Wollin L, Fischer A, Quaresma M, Stowasser S, Harari S. Fibrosing interstitial lung diseases: knowns and unknowns. Eur Respir Rev. 2019;28(151):180100. https://doi.org/10.1183/16000617.0100-2018
- Flaherty KR, Wells AU, Cottin V, Devaraj A, Walsh SLF, Inoue Y, Richeldi L, Kolb M, Tetzlaff K, Stowasser S, Coeck C, Clerisme-Beaty E, Rosenstock B, Quaresma M, Haeufel T, Goeldner RG, Schlenker-Herceg R, Brown KK; INBUILD Trial Investigators. Nintedanib in progressive fibrosing interstitial lung diseases. N Engl J Med. 2019;381(18):1718-1727. https://doi.org/10.1056/nejmoa1908681
- Olson A, Hartmann N, Patnaik P, Wallace L, Schlenker-Herceg R, Nasser M, Richeldi L, Hoffmann-Vold AM, Cottin V. Estimation of the prevalence of progressive fibrosing interstitial lung diseases: systematic literature review and data from a physician survey. Adv Ther. 2021;38(2):854-867. https://doi.org/10.1007/s12325-020-01578-6
- Kolb M, Vasakova M. The natural history of progressive fibrosing interstitial lung diseases. Respir Res. 2019;20(1):57.
- https://doi.org/10.1186/s12931-019-1022-1
- Авдеев С.Н., Чикина С.Ю., Тюрин И.Е., Белевский А.С., Терпигорев С.А., Ананьева Л.П., Визель А.А., Болдина М.В., Демко И.В., Лещенко И.В., Трофименко И.Н., Киняйкин М.Ф., Степанян И.Э., Зайцева А.С., Петров Д.В. Хронические фиброзирующие интерстициальные заболевания легких с прогрессирующим фиброзным фенотипом: резолюция Междисциплинарного Совета экспертов. Пульмонология. 2021;31(4):505-510. https://doi.org/10.18093/0869-0189-2021-31-4-505-510
- Brown KK, Martinez FJ, Walsh SLF, Thannickal VJ, Prasse A, Schlenker-Herceg R, Goeldner RG, Clerisme-Beaty E, Tetzlaff K, Cottin V, Wells AU. The natural history of progressive fibrosing interstitial lung diseases. Eur Respir J. 2020;55(6):2000085. https://doi.org/10.1183/13993003.00085-2020
- Lalla F, Latella A, Varone F, Iovene B, Richeldi L, Sgalla G. Long-term treatment with nintedanib and pirfenidone in idiopathic pulmonary fibrosis: a comparative, real-world cohort study. BMC Pulm Med. 2025;25(1):455. https://doi.org/10.1186/s12890-025-03916-2
- Wu Z, Smith DJF, Yazbeck L, Saunders P, Smith JA, Maher TM, Molyneaux PL. Cough Severity Visual Analog Scale Assesses Cough Burden and Predicts Survival in Idiopathic Pulmonary Fibrosis. Am J Respir Crit Care Med. 2024;209(9):1165-1167. https://doi.org/10.1164/rccm.202311-2169LE
- Takei R, Fukihara J, Yamano Y, Kataoka K, Kimura T, Watanabe F, Furukawa T, Fukuoka J, Johkoh T, Kondoh Y. Desaturation in the six-minute walk test predicts progressive pulmonary fibrosis in fibrotic interstitial lung disease. Respir Investig. 2026 Jan;64(1):101334. https://doi.org/10.1016/j.resinv.2025.11.013
- Humphries SM, Mackintosh JA, Jo HE, Walsh SLF, Silva M, Calandriello L, Chapman S, Ellis S, Glaspole I, Goh N, Grainge C, Hopkins PMA, Keir GJ, Moodley Y, Reynolds PN, Walters EH, Baraghoshi D, Wells AU, Lynch DA, Corte TJ. Quantitative computed tomography predicts outcomes in idiopathic pulmonary fibrosis. Respirology. 2022 Dec;27(12):1045-1053. https://doi.org/10.1111/resp.14333
- Walsh SL, Wells AU, Sverzellati N, Keir GJ, Calandriello L, Antoniou KM, Copley SJ, Devaraj A, Maher TM, Renzoni E, Nicholson AG, Hansell DM. An integrated clinicoradiological staging system for pulmonary sarcoidosis: a case-cohort study. Lancet Respir Med. 2014 Feb;2(2):123-130.
- Molina-Molina M, Aburto M, Acosta O, Ancochea J, Rodríguez-Portal JA, Sauleda J, Lines C, Xaubet A. Importance of early diagnosis and treatment in idiopathic pulmonary fibrosis. Expert Rev Respir Med. 2018 Jul;12(7):537-539. https://doi.org/10.1080/17476348.2018.1472580


Рекомендуем статьи по данной теме:
Мультидисциплинарный подход в диагностике и лечении интерстициальных заболеваний легких.Респираторная медицина. 2025;1(4):19-26
Оценка эффективности лекарственных препаратов антифибротического действия на клеточной культуре при узелковой дегенерации Зальцманна.Вестник офтальмологии. 2024;140(6):80-89