Эпилептическая энцефалопатия, ассоциированная с мутацией в гене KCNT1
Журнал: Журнал неврологии и психиатрии им. С.С. Корсакова. Спецвыпуски. 2025;125(10-2):80-87.
DOI: 10.17116/jnevro202512510280
Прочитано: 1829 раз
Резюме
По данным Всемирной организации здравоохранения, эпилепсией страдают более 50 млн человек во всем мире и ежегодно около 5 млн человек узнают об этом диагнозе. По другим данным, число больных превышает 70 млн, что определяет и долго еще будет определять актуальность любого материала по этой тематике. Особенно актуальны исследования эпилептических энцефалопатий развития, приводящих к ранней инвалидизации. В настоящее время насчитывают около 900 генов, различные мутации которых объясняют появление различных типов эпилепсий. Одним из ярких представителей «генов каналопатий» является KCNT1, детерминирующий самую большую субъединицу активируемого натрием калиевого канала — KNa1.1. Мутации в нем ассоциированы с большим количеством неврологических расстройств, таких как лейкодистрофия, лейкоэнцефалопатия, синдром Веста, синдром Отахары, ранняя миоклоническая энцефалопатия, фокальная эпилепсия и мультифокальная эпилепсия. Приведен клинический случай типичного течения KCNT1-ассоциированной эпилепсии с ранним, в 1-м полугодии жизни, дебютом, фокальными и асинхронными пароксизмами, задержкой психомоторного развития и фармрезистентностью. Проведен анализ эффективности применявшихся противоэпилептических препаратов (ПЭП) и природы фармакологической резистентности. Показана применимость к данному случаю четырех гипотез фармакорезистентности: генетической; поскольку патогенез данного конкретного случая основан на изменении свойств калиевых каналов, изменением чувствительности «целей» воздействия ПЭП, т.е. «целевой» гипотезой объясняется интермиттирующий характер резистентности. Гипотезу «нейронных сетей» иллюстрирует динамика энцефалографических показателей от мультифокальной эпилептиформной активности при неизмененном фоне до выраженной дизритмии с периодами паттерна «burst-supression» по прошествии нескольких месяцев. Все упомянутые особенности, объединяясь, относятся к гипотезе «внутренней серьезности» Rogavski и Johnson, поскольку заболевание ребенка изначально отличалось тяжестью за счет интенсивности и частоты эпилептических приступов. В итоге делается вывод о сложности механизмов формирования рефрактерности даже в случаях с простым и понятным патогенезом каналопатии.
Ключевые слова
- эпилептическая энцефалопатия у детей
- мутация в гене KCNT1
- фармакорезистентность
- церебральный паралич генетической этиологии
Дата поступления: 30.10.2024
Дата принятия в печать: 05.03.2025
Дата публикации: 24.11.2025
Всемирная организация здравоохранения сообщает, что эпилепсией страдают более 50 млн человек во всем мире, и ежегодно около 5 млн человек узнают об этом диагнозе [1]. По другим данным число больных превышает 70 млн [2], что определяет и долго еще будет определять актуальность любого материала по этой тематике.
Предложенная в 2017 г. Международной лигой борьбы с эпилепсией классификация разделяет случаи заболевания по этиологическому критерию на генетические, структурные (которые могут быть врожденными или приобретенными), метаболические, иммунные, инфекционные и неизвестные. Среди первой группы особое место занимают генетически обусловленные эпилептические энцефалопатии, особая тяжесть течения которых обусловливается не только полиморфностью самих приступов и разнообразием ЭЭГ-картины, но и сопутствующими грубыми нарушениями психомоторного развития, а также фармакорезистентным течением [3].
В настоящее время насчитывается около 900 генов, мутации которых объясняют развитие различных типов эпилепсий [4]. Количество известных моногенных детерминант, лежащих в основе эпилептических энцефалопатий, стремительно растет.
Прямое влияние на возбудимость нейрональной мембраны оказывают гены, детерминирующие строение и тем самым функцию ионных каналов. Мутация в этих генах, как правило, приводит к развитию эпилептического процесса, отличающегося в большинстве случаев тяжестью течения и рефрактерностью к проводимой терапии. Одним из ярких представителей генов каналопатий является KCNT1, детерминирующий самую большую субъединицу активируемого натрием калиевого канала — KNa1.1, в высокой степени экспрессирующийся в нервной системе и регулирующий нейрональную возбудимость, модулируя потенциал покоя мембраны и гиперполяризацию после серии потенциалов действия [5].
Нарушения в гене KCNT1 ассоциированы с большим количеством неврологических расстройств, таких как лейкодистрофия, лейкоэнцефалопатия, синдром Веста, синдром Отахары, ранняя миоклоническая энцефалопатия, фокальная эпилепсия и мультифокальная эпилепсия [6, 7]. Чаще всего они проявляются двумя фенотипами: эпилепсией младенчества с мигрирующими фокальными приступами (EIMFS) и аутосомно-доминантной ночной лобной эпилепсией (ADNFLE).
EIMFS характеризуется ранним, в 1-м полугодии жизни, дебютом, фокальными и асинхронными пароксизмами, регрессом или задержкой развития с формированием церебрального паралича и фармакорезистентностью [8, 9].
ADNFLE протекает в виде кластеров ночных моторных пароксизмов. При ADNFLE, связанной с мутациями в гене KCNT1, приступы развиваются в более молодом возрасте, при этом для пациентов характерны ментальные и поведенческие нарушения [9].
У больных с KCNT1-ассоциированной эпилепсией определяются мутации, унаследованные от здорового родителя с соматическим и/или герминальным мозаицизмом [6]. Наиболее часто встречаются варианты c.2800G>A; p.Ala934Thr и c.862G>A; p.Gly288Ser [10]. Но в большинстве случаев мутации имеют характер de novo (96% случаев, по данным F. Borlot и соавт. [10]).
Механизмом реализации большинства мутаций является возрастание амплитуды токов калия, а некоторые из них изменяют зависимость потенциала открытия KCNT1 за счет увеличения доли каналов, открытых при мембранном потенциале покоя [9]. Таким образом, обеспечивается подавление активности тормозных нейронов, что приводит к растормаживанию нейронных цепей, гипервозбудимости и судорогам [9].
Интерес к проблеме KCNT1-эпилепсии не угасает долгие годы и связан как с богатством симптоматики, так и с очевидной ее фармакорезистентностью. В 2012 г. G. Barcia и соавт. [10] описали несколько случаев EIMFS, F. Borlot и соавт. [11] приводят анализ 27 случаев.
Столько же — 27 случаев — проанализировано в систематическом обзоре D. Xu и соавт. [12], посвященном оценке эффективности терапии EIMFS хинидином.
В отечественном медицинском сообществе случаи эпилепсии, ассоциированной с геном KCNT1, особенно подробно описывают в своих работах А.А. Холин и соавт. [13], где также обращается внимание на трудности преодоления лекарственной устойчивости.
Приводимый клинический случай является примером тяжелого, фармакорезистентного течения заболевания, сопровождающегося грубой задержкой психического развития и церебральным параличом.
Клинический случай
Ребенок — девочка 1,5 года наблюдается с диагнозом: эпилептическая энцефалопатия, ассоциированная с мутацией в гене KCNT1, приступный период, фармакорезистентное течение, церебральный паралич, атонически-астатическая форма, значения по шкалам GMFCS (Gross Motor Function Classification System) 5-й уровень, MACS 5-й уровень.
Анамнез жизни: ребенок от второй беременности, протекавшей на фоне пиелонефрита и ранней угрозы прерывания, рождена вторыми родами в удовлетворительном состоянии (оценка по шкале Апгар 8—9 баллов). В возрасте 1,5 мес экстренно поступила в неврологическое отделение по причине появления серийных инфантильных спазмов, частота которых стремительно нарастала в течение 2 сут.
В неврологическом статусе очаговой, менингеальной и общемозговой симптоматики не выявлено, при нейросонографии (НСГ) значимой структурной патологии не обнаружено, на ЭЭГ была зарегистрирована эпилептиформная активность в теменно-затылочных проекциях правого полушария с тенденцией к генерализации.
Клиническая картина заболевания и анамнестические данные позволили предположить фокальную эпилепсию неуточненного генеза (вероятно, генетического) и назначить в качестве противоэпилептической терапии вальпроевую кислоту с постепенным повышением дозы до 30 мг/кг/сут. По достижении целевой дозировки в течение 2 нед судороги не отмечались вовсе, но затем возобновились в виде генерализованных тонических пароксизмов, повторяющихся от 3 до 8 раз в сутки. Уровень вальпроевой кислоты в крови при этом являлся терапевтически значимым.
Коррекция схемы лечения введением леветирацетама в дозе 39—40 мг/кг/сут на фоне снижения дозировки вальпроевой кислоты до 15 мг/кг/сут положительного эффекта не дала, приступы продолжались с частотой до 10 раз в день.
На 2-м месяце заболевания при сохраняющихся ежедневных судорожных приступов и на фоне задержки психического и моторного развития предпринята еще одна попытка коррекции схемы лечения с отменой леветирацетама, увеличением дозы вальпроевой кислоты до 18 мг/кг/сут и введением фенобарбитала (паглюферал-1) в дозе 5 мг/кг/сут. Указанная терапия оказала положительный эффект. По данным параклинического обследования, в этот период на ЭЭГ типичной эпилептиформной активности не было, отмечались иррегулярные варианты региональных замедлений в нескольких независимых фокусах. При нейровизуализации (МРТ, НСГ) патологии не выявлено, что позволило исключить структурный генез эпилепсии (рис. 1—4). При генетическом обследовании выявлена мутация в гене KCNT1. Примечательно, что при обследовании генома отца и матери указанной мутации выявлено не было, а старший ребенок в семье эпилепсией и церебральным параличом не страдает.
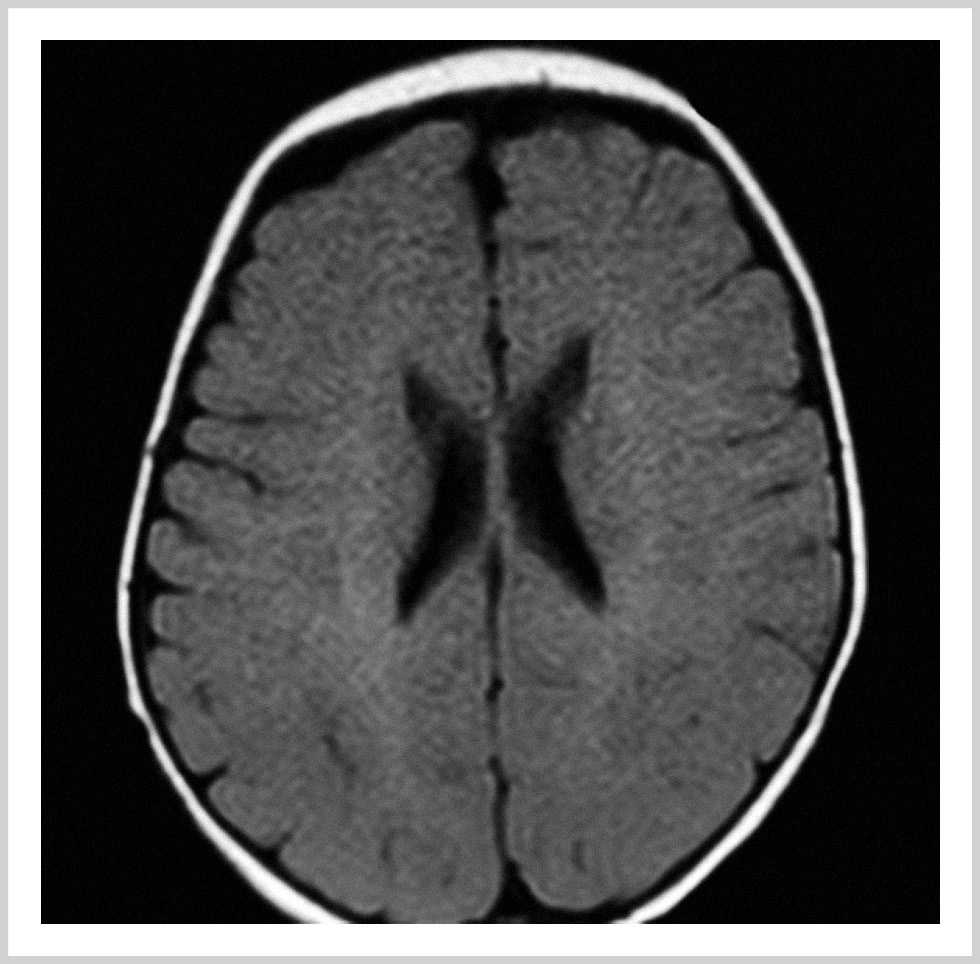
Рис. 1. МРТ головного мозга T2 FLAIR Tra 3 mm, аксиальный срез.
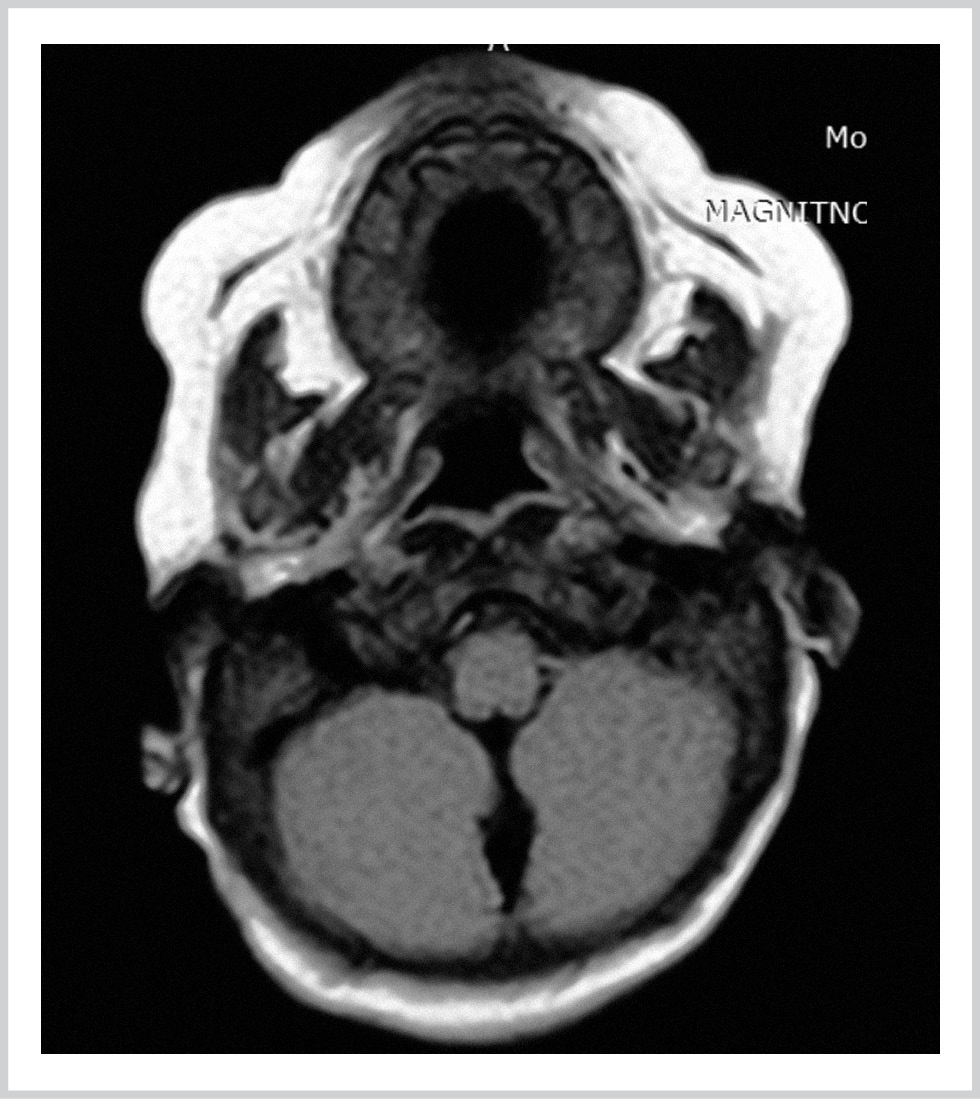
Рис. 2. МРТ головного мозга T2 FLAIR Tra 3 mm, аксиальный срез.
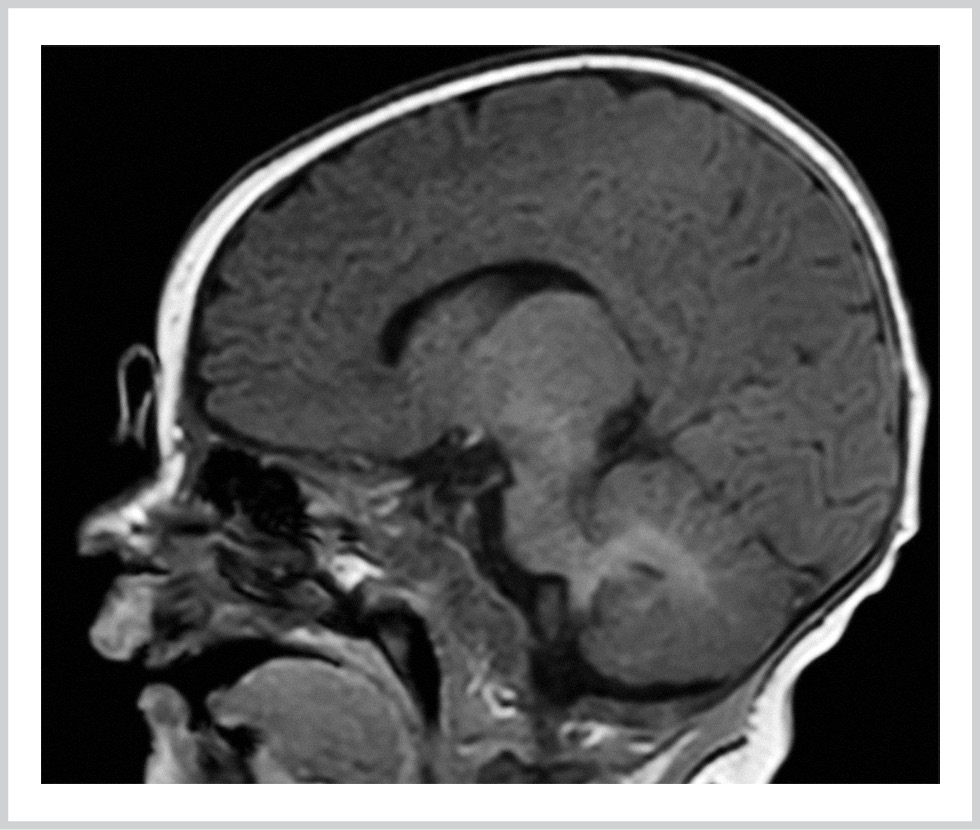
Рис. 3. МРТ головного мозга T1 3D IR, сагиттальный срез.
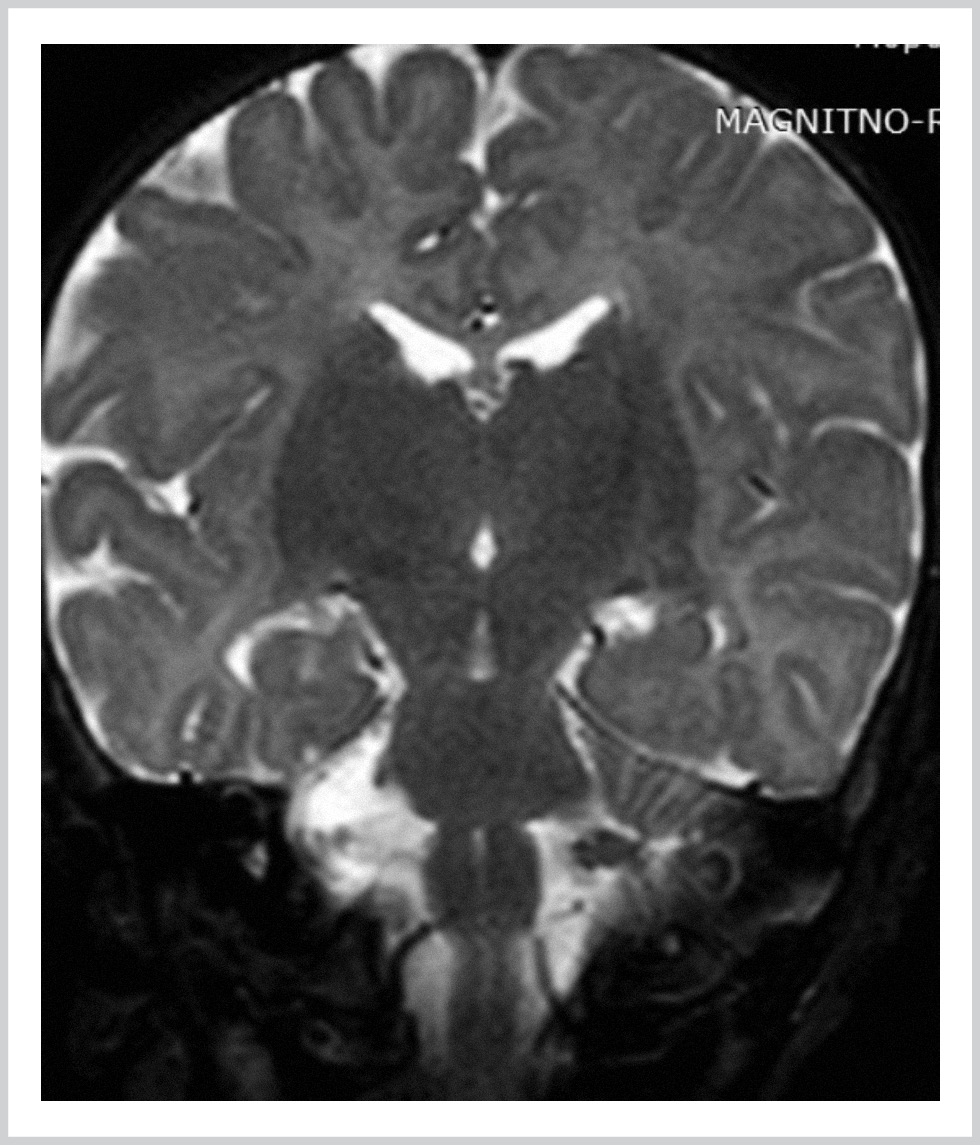
Рис. 4. МРТ головного мозга T2, коронарный срез.
К началу 4-го месяца от дебюта судорожные приступы возобновились с постепенным увеличением частоты до 15—20 эпизодов в сутки. Пароксизмы включали в себя последовательные «вскидывания» конечностей вверх, адверсию головы, широко открытые глаза, оральные автоматизмы. Продолжительность их составляла не более 1—2 мин, купировались самостоятельно или после ректального введения диазепама.
На ЭЭГ в этот период регистрировалась мультирегиональная эпилептиформная активность в виде комплексов «пик-медленная волна» амплитудой до 160 мкВ, наиболее отчетливо представленная в затылочной и височной проекциях левого полушария и лобно-височной — правого.
При введении в схему лечения бензодиазепина (клобазам) в дозе 7 мг/кг/сут и отмене вальпроевой кислоты клинического ответа не последовало.
На 7-м месяце от дебюта энцефалографически уже отмечалась картина общей дизритмии с преобладанием различных типовариантов эпилептиформных феноменов: уплощений кривой с пробегами быстроволновой активности в височно-затылочно-теменных областях, ритмичных спайков, острых волн, комплексов «спайк-медленная волна», «острая-медленная волна» различной конфигурации (рис. 5—8).
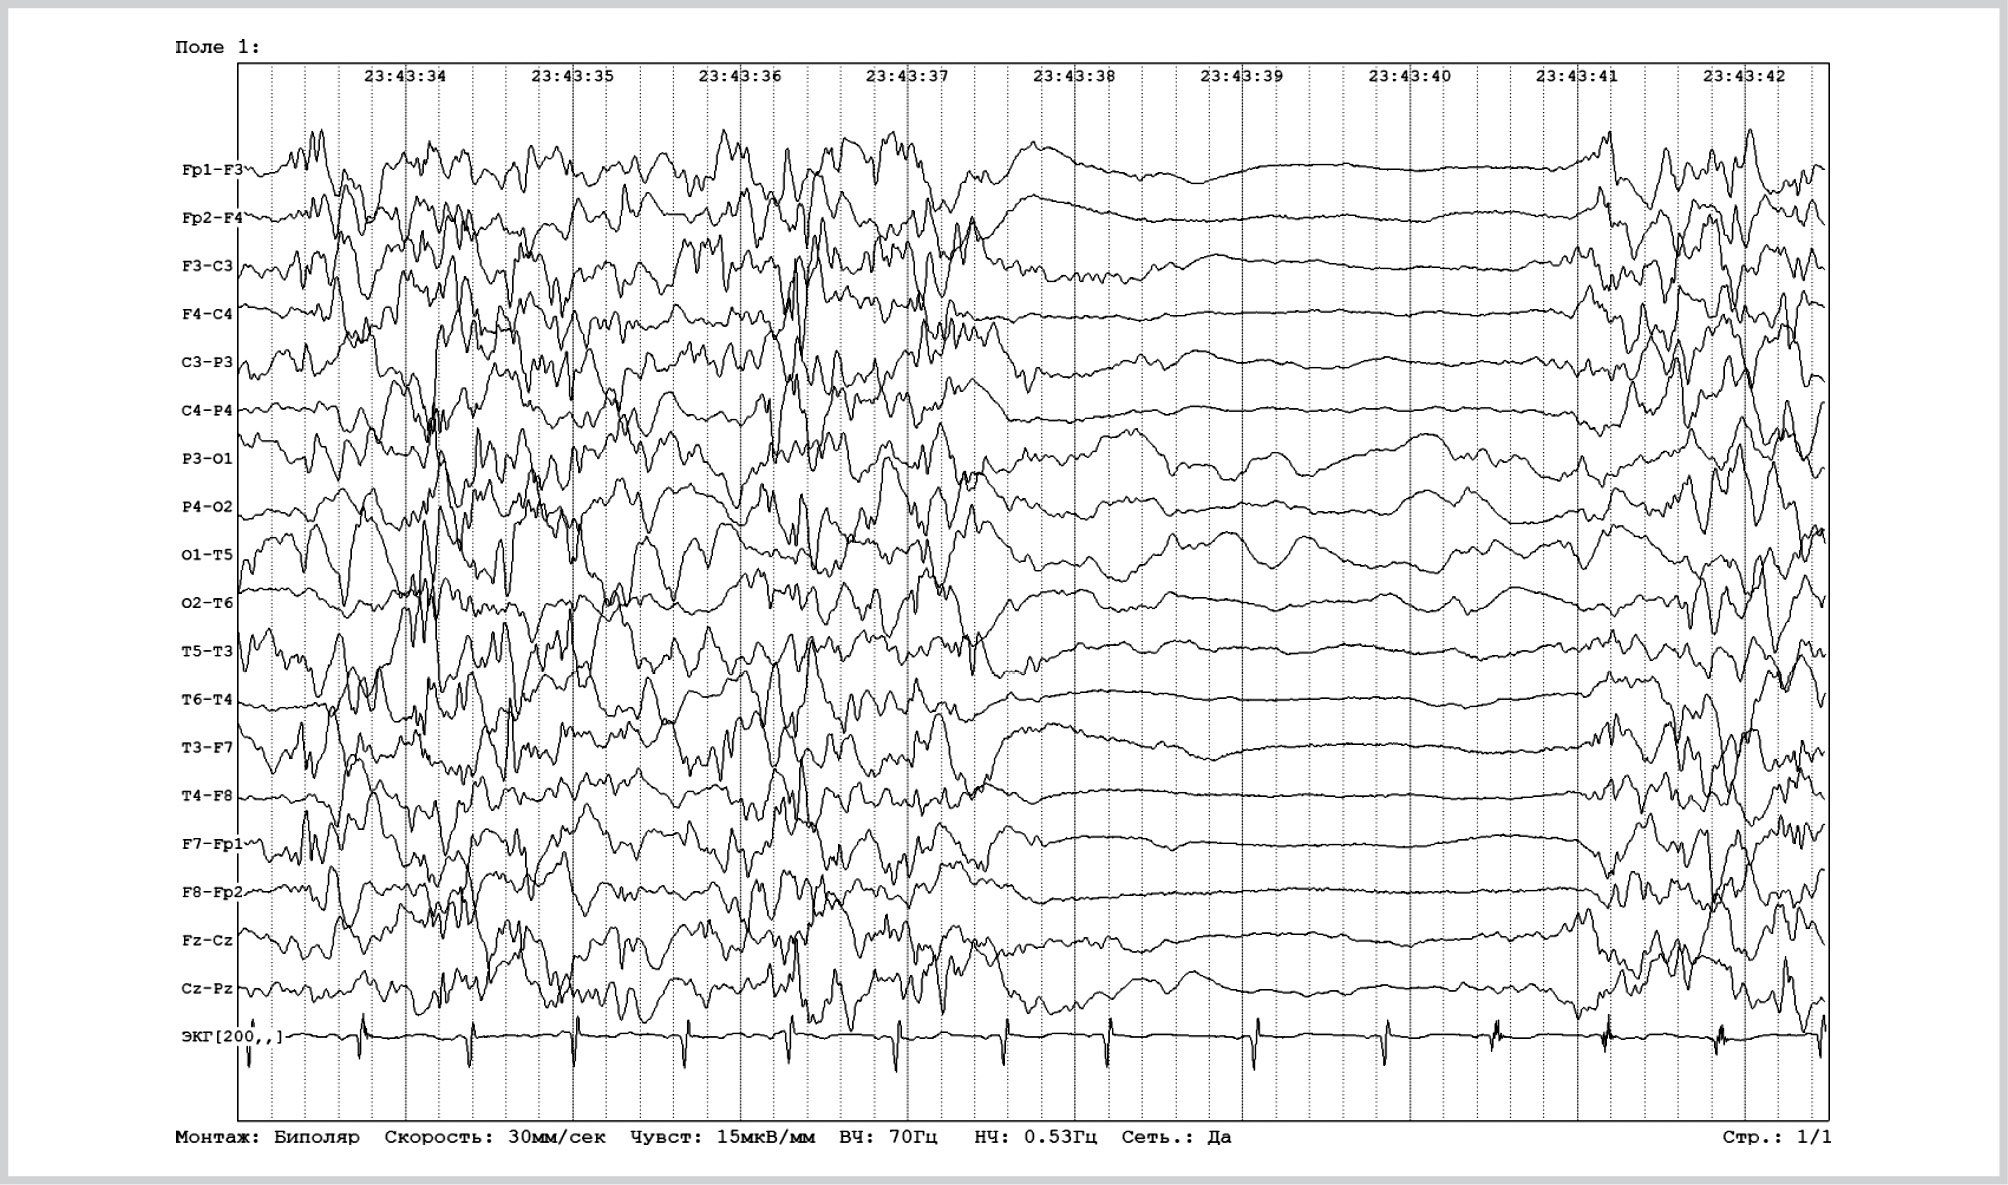
Рис.5. Элементы записи электроэнцефалографии, регистрируемой на 7-м месяце от дебюта заболевания.
Здесь и на рис. 6—8: представлена мультифокальная эпилептиформная активность с диффузным распространением активности в виде спайков, острых волн, комплексов «пик-», «полипик-волна», «острая-медленная волна» с периодами угнетения биоэлектрической активности.
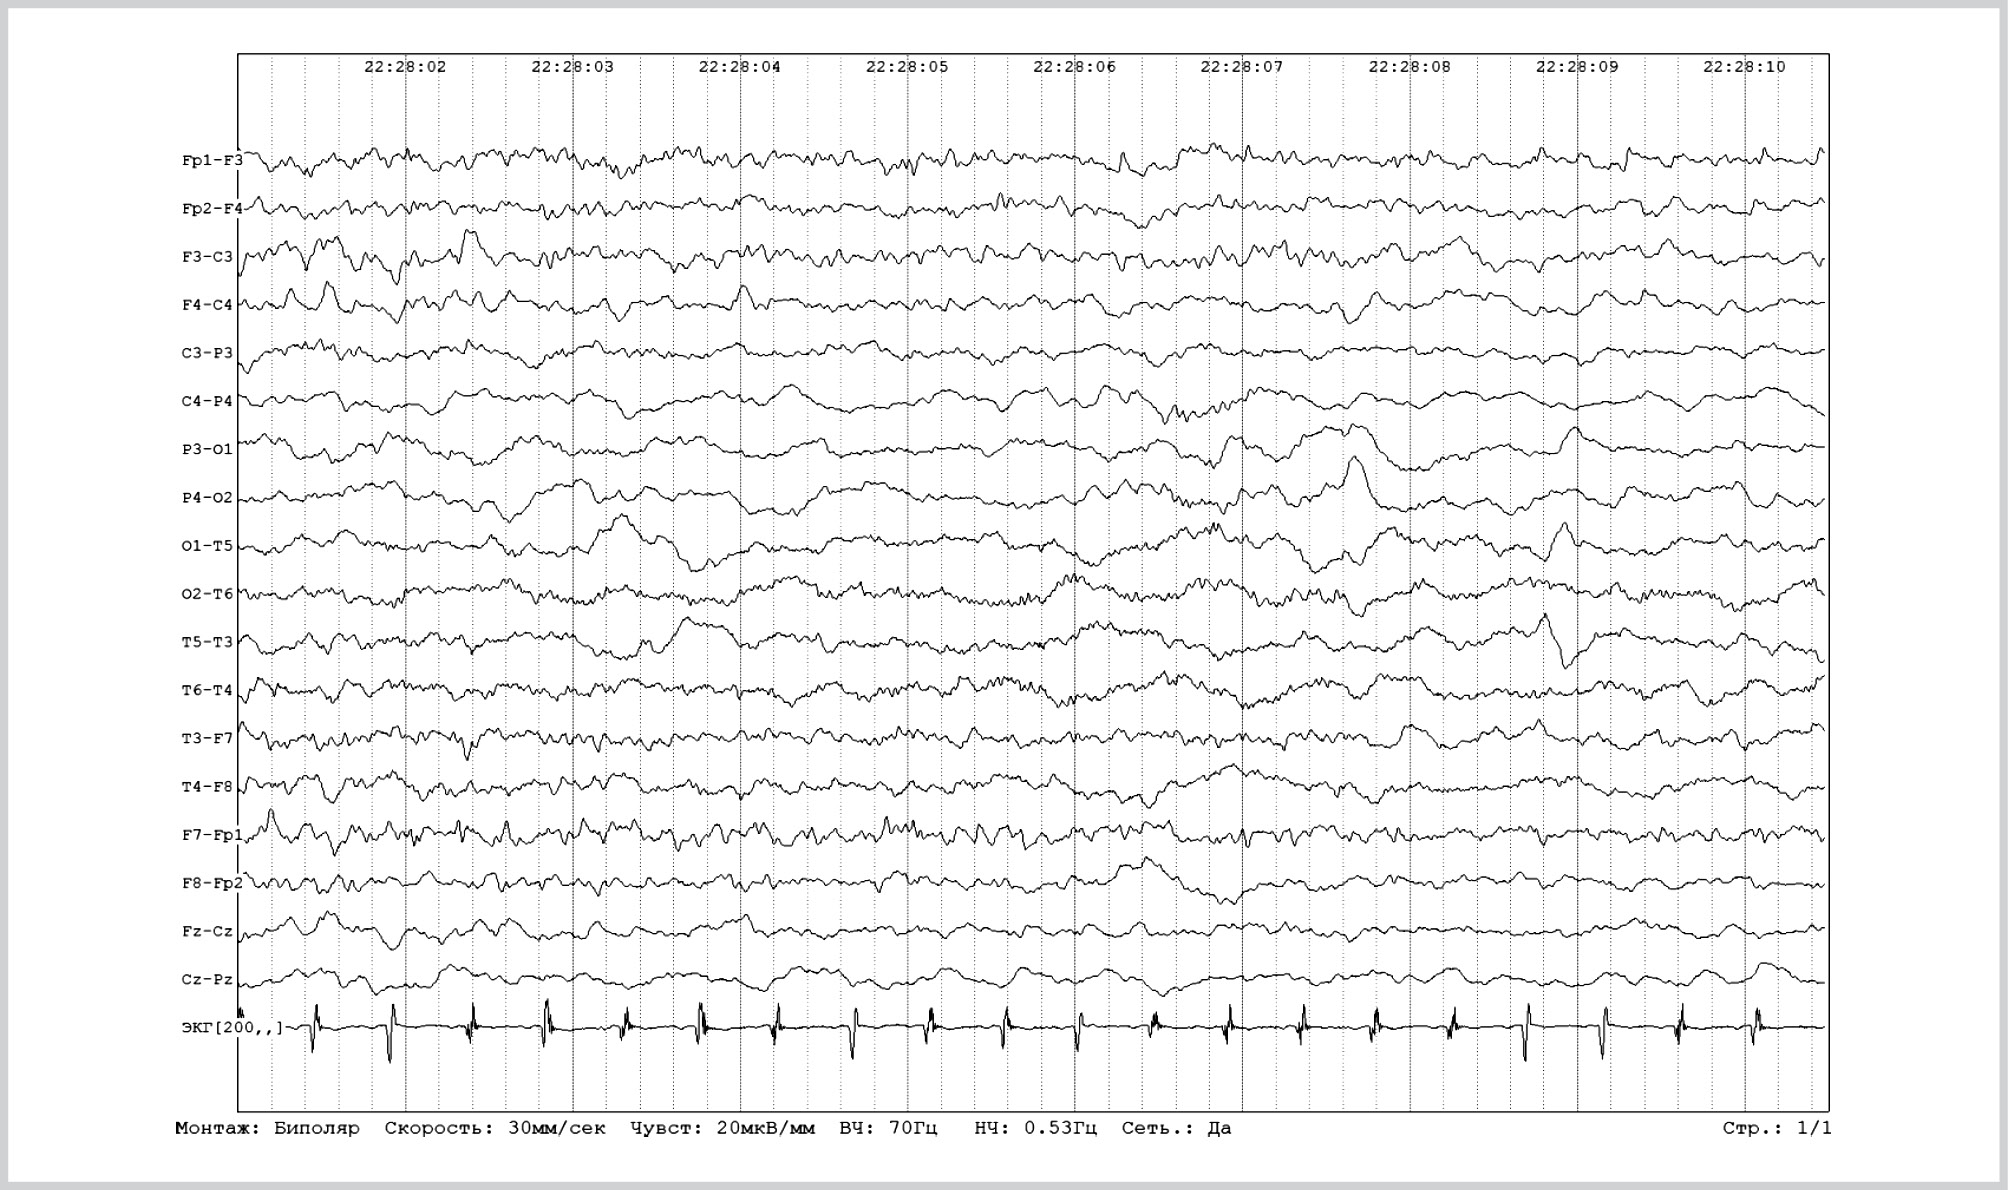
Рис.6. Элементы записи электроэнцефалографии, регистрируемой на 7-м месяце от дебюта заболевания.
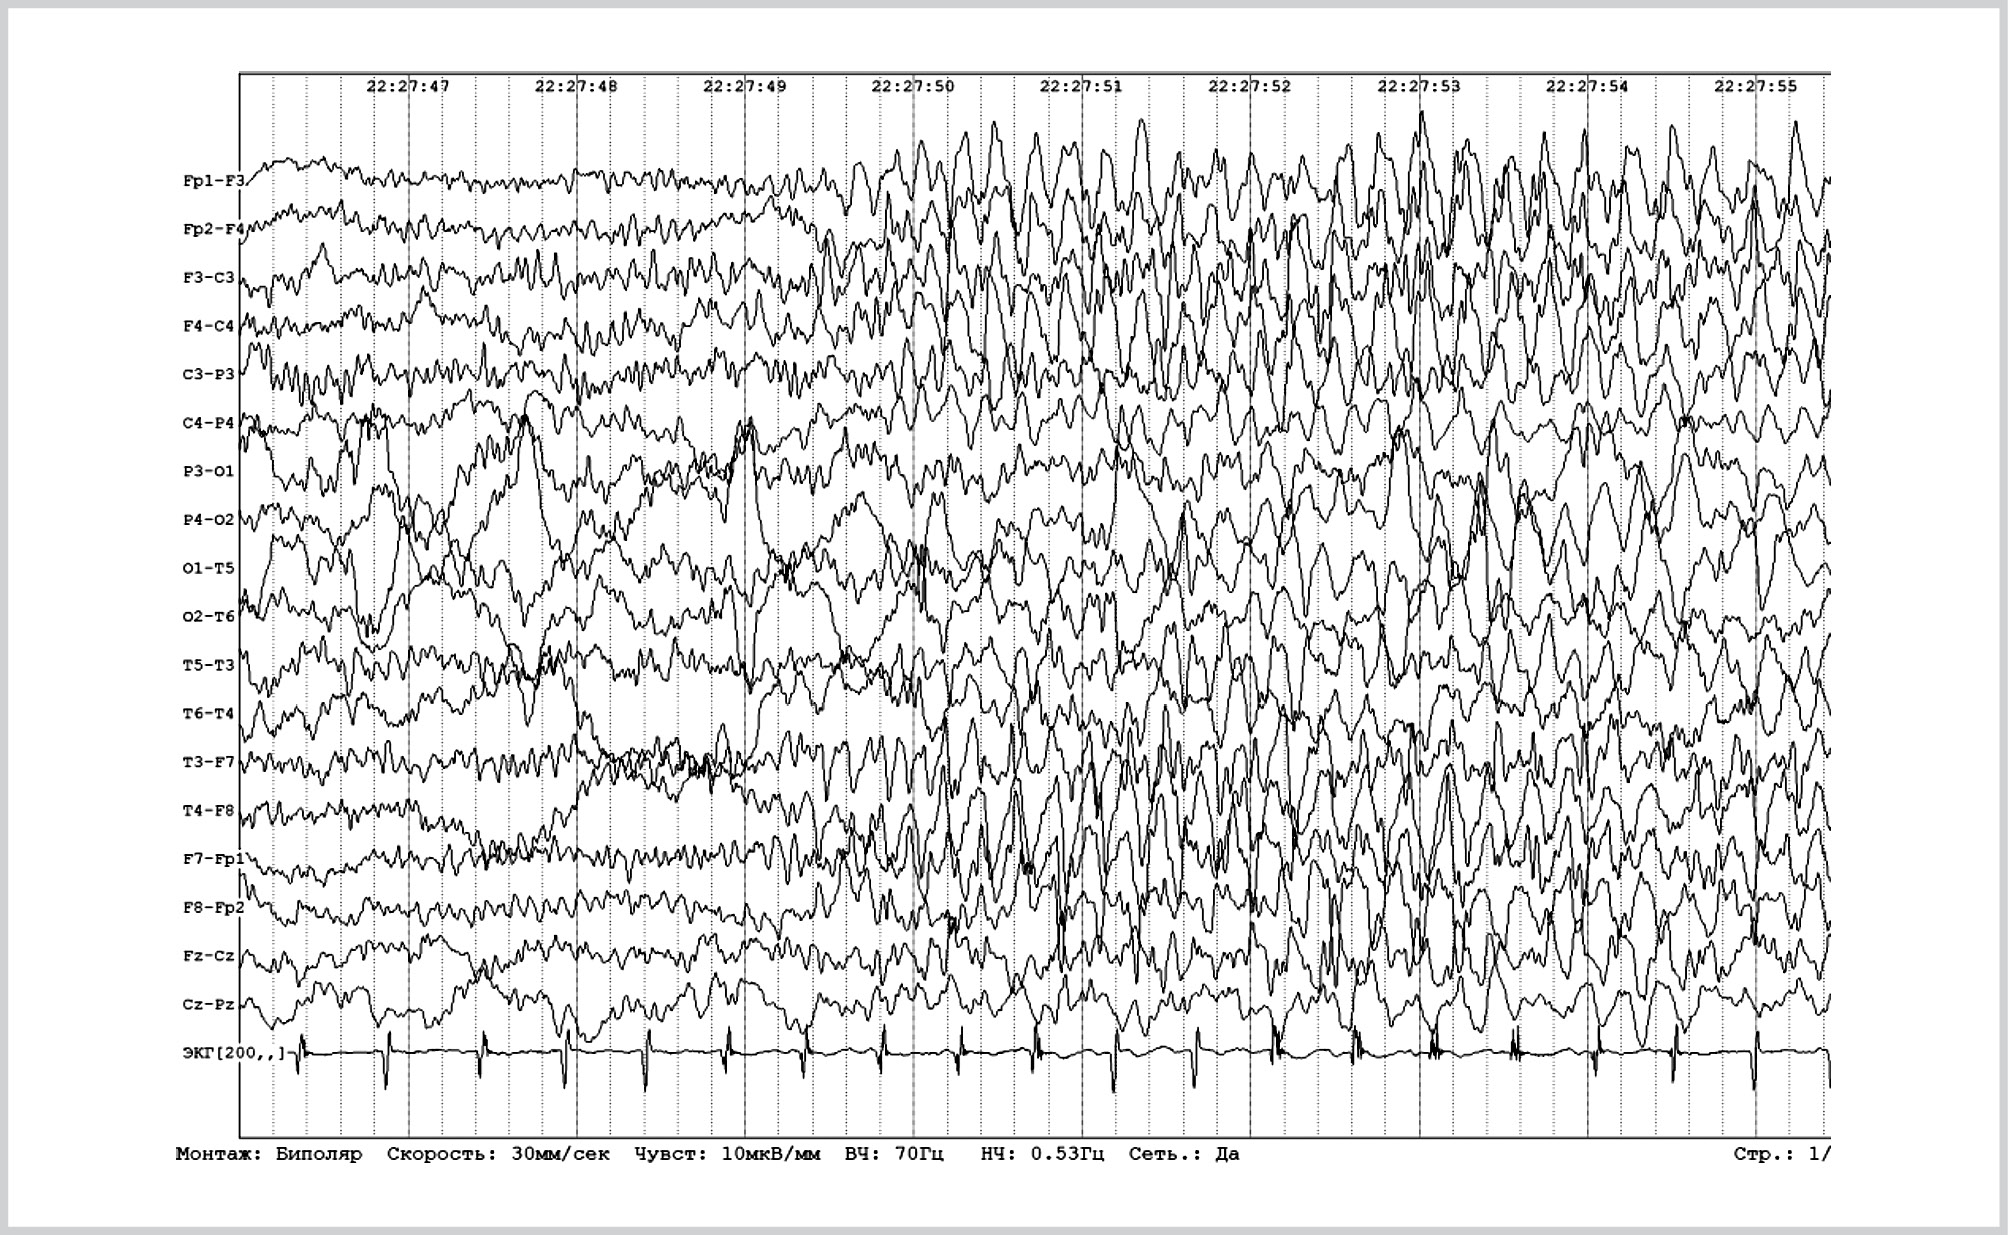
Рис. 7. Элементы записи электроэнцефалографии, регистрируемой на 7-м месяце от дебюта заболевания.
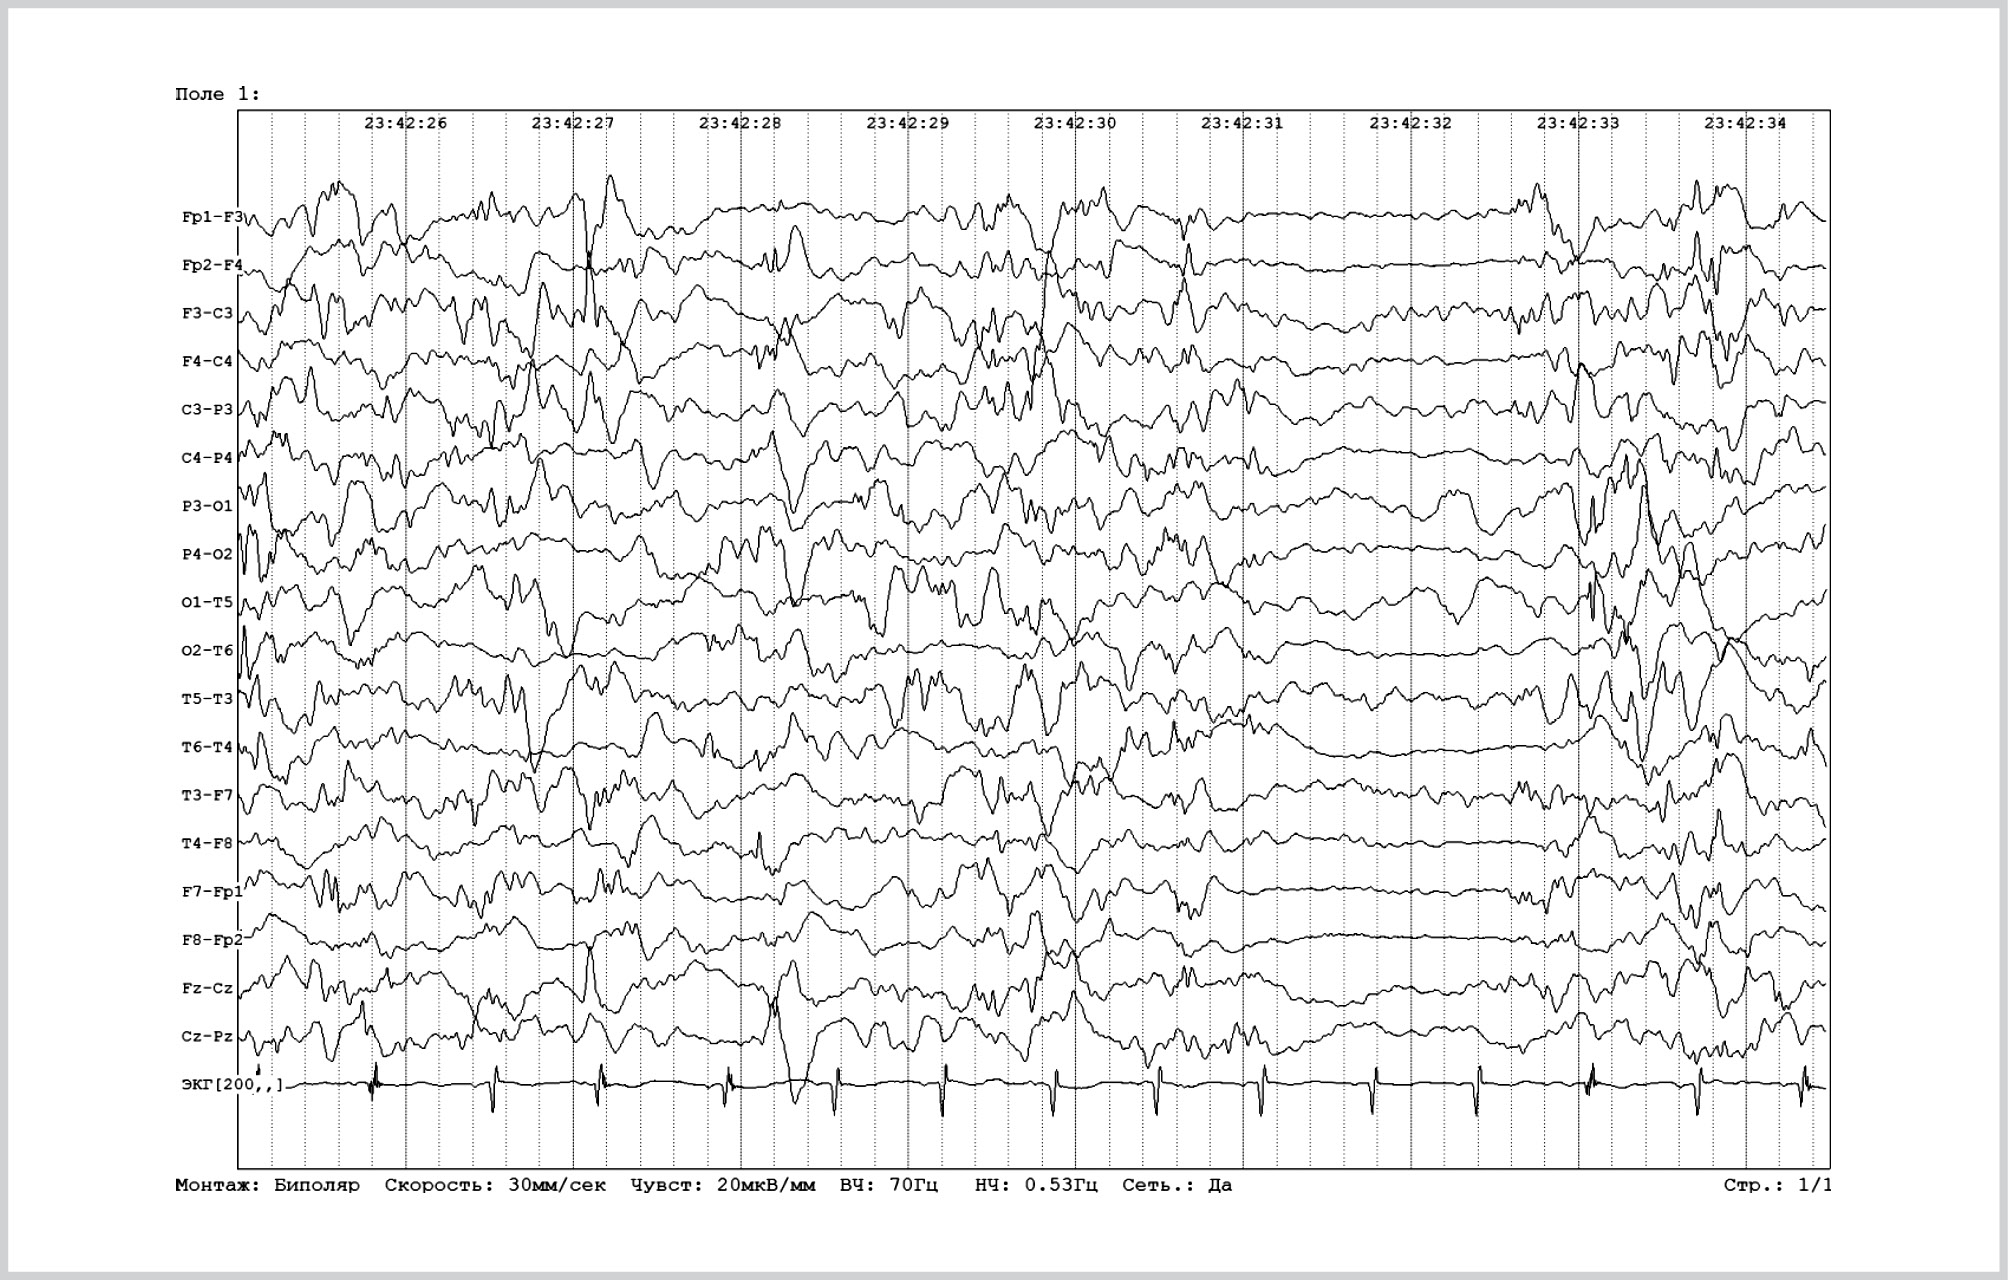
Рис.8. Элементы записи электроэнцефалографии, регистрируемой на 7-м месяце от дебюта заболевания.
На 11-м месяце от начала заболевания на ЭЭГ сформировалась картина модифицированной гипсаритмии с мультирегиональными и диффузными разрядами комплексов «пик-медленная волна» и «полипик-медленная волна» амплитудой до 250 мкВ и эпизодами паттерна «burst-supression». В клинической картине наблюдалась грубая задержка психомоторного развития в виде отсутствия формирования двигательных навыков, выраженной мышечной слабости и ежедневные приступы.
Ввиду очевидной неэффективности сочетания бензодиазепина и барбитурата в схему лечения введен вигабатрин в дозе 83 мг/кг/сут, что привело к купированию приступов на 2 мес.
Срыв ремиссии произошел на фоне острой инфекции COVID-19. Появились серии судорожных приступов с адверсией влево и асимметричным, с преобладанием опять-таки слева, спазмом мимической мускулатуры, по 10—15 приступов каждые 5—10 мин в течение нескольких часов.
Увеличение дозы вигабатрина до 500 мг 2 раза в день и возврат к приему вальпроевой кислоты в дозе 40 мг/кг/сут при сохранении бензодиазепина значимого эффекта не принесли.
По реконвалесценции ОРВИ приступы проявлялись ежедневно от 1 до 20 раз, без четкой связи с каким-либо провоцирующим фактором, попытка добавления Топирамата до 5—6 мг/кг/сут положительного эффекта не дала.
В психомоторном развитии к 1,5 года: произвольно поднимает правую и с меньшей амплитудой левую верхние конечности, поворачивает голову из стороны в сторону, в положении лежа сгибает ноги в тазобедренных и коленных суставах с упором стопы о горизонтальную поверхность, издает звуки, редко — плач, на обращение матери — полуулыбка.
Данный клинический случай, в основе которого лежит отсутствующая у родителей и пробанда мутация de novo в гене KCNT1, демонстрирует классическую клиническую картину EIMFS с серийными полиморфными приступами, постепенным усугублением электроэнцефалографических расстройств до дизритмии с преобладанием эпилептиформной активности и паттерна «burst-supression», грубую задержку психического развития, церебральный паралич и фармакорезистентность. Касательно последней — необходимо отметить присутствие эпизодов временного улучшения на фоне «временно эффективной» терапии, проявлявшихся как отсутствием приступов, так и переходом типичной эпилептиформной активности со спайковым компонентом в медленноволновую.
С целью купирования пароксизмов применялись противоэпилептические препараты (ПЭП), имеющие различные механизмы действия.
Вальпроевая кислота, блокирующая потенциалзависимые натриевые каналы, повышающая уровень ГАМК путем ингибирования разрушающих ее ферментов и способствующая ацетилированию гистонов — с временным эффектом [14]; Леветирацетам, ингибирующий пресинаптические кальциевые каналы [15] и тем самым препятствующий транссинаптическому проведению импульса [16, 17] — с вероятным временным эффектом (в комбинации); Клобазам и фенобарбитал, воздействующие на лигандзависимые ГАМК-рецепторы (ГАМКА-рецепторы) — с частичным или временным эффектом; Вигабатрин, препятствующий утилизации ГАМК посредством угенетения ГАМК-аминотрансферазы с частичным эффектом. Следовательно, эффект наблюдался только при назначении препаратов, воздействующих на систему ГАМК, польза от угнетающего синаптического проведения леветирацетама была лишь вероятной.
Поскольку мы имеем дело с типичным вариантом страдания калиевой помпы, таргетность именно леветирацетама в данном случае сомнительна и назначение его можно отнести к «терапии отчаяния», а избирательно действующий на калиевые каналы ретигабин не назначался в силу отсутствия достаточного объема данных по его применению у детей.
Известно, что в случае неуспешности монотерапии риск неудачи в подборе последующих схем лечения возрастает в 1,73 раза [18], что и продемонстрировал рассматриваемый клинический случай. Вслед за первым срывом условной ремиссии последовал переход к полипрагмазии, которая была успешной лишь краткое время.
Фармакорезистентность в принципе отмечается в 30% случаев эпилепсии [18], а при эпилептических энцефалопатиях является одним из ведущих характеристик патологического процесса. Природа фармакорезистентности эпилепсии является предметом большого количества исследований. В контексте данного клинического случая можно проанализировать несколько «гипотез» основных механизмов формирования устойчивости к антиконвульсантам: генетическую, ставящую во главу угла непосредственно генетический дефект, лежащий в основе заболевания, «целевую», базирующуюся на изменениях свойств мишени ПЭП под воздействием судорог [19] (в данном случае — компонентов системы ГАМК), «сетевую», рассматривающую в качестве основного механизма формирование аберрантных нейрональных сетей, эпигенетическую и так называемую гипотезу внутренней серьезности [20], проводящую параллель между изначальной тяжестью эпилептического процесса и формированием его резистентности к терапии.
Какие из представленных механизмов могли обеспечить формирование фармакорезистентности в данном конкретном клиническом случае? В первую очередь, конечно, генетический, поскольку патогенез данного конкретного случая основан на изменении свойств калиевых каналов [21]. Изменением чувствительности «целей» воздействия ПЭП можно объяснить интермиттирующий характер резистентности [22]. С учетом того, что одним из эффектов вальпроата является эпигенетически модулирующий, снижение его эффективности можно отчасти отнести к доказательствам эпигенетической гипотезы. Гипотезу нейронных сетей иллюстрирует динамика энцефалографических показателей от мультифокальной эпилептиформной активности на фоне неизмененного фона до выраженной дизритмии с периодами паттерна «burst-supression» по прошествии нескольких месяцев и, конечно же, все упомянутые особенности, объединяясь, лежат в сфере ответственности гипотезы внутренней серьезности, поскольку заболевание ребенка изначально отличалось тяжестью за счет интенсивности и частоты эпилептических приступов.
Резистентность формируется при большинстве форм эпилепсии и при самых различных вариантах патогенеза. Так, формирование клинической картины эпилепсии PCDH19 имеет сложную и многоуровневую схему, исходящую из нарушений строения и функции белка клеточного скелета — протокадгерина [23], и в данном случае многовекторность формирования резистентности очевидна. Рассмотренная патология и конкретный клинический случай, напротив, в основе эпилептогенеза имеют простой и понятный механизм расстройства возбудимости нейрональной мембраны по причине дисфункции дефектных ионных каналов, что тем не менее не делает понятнее природу лекарственной устойчивости, несущей в себе элементы сразу нескольких гипотез фармрезистентности. Все это позволяет рассматривать их в качестве не столько обособленных процессов, сколько механизмов, в сочетании действия которых кроется причина неудач эпилептолога в подборе ПЭП.
Авторы заявляют об отсутствии конфликта интересов.
- World Health Organization. https://www.who.int/ru/news-room/fact-sheets/detail/epilepsy
- Thijs RD, Surges R, O’Brien TJ, et al. Epilepsy in adults. Lancet. 2019; 393(10172):689-701. https://doi.org/10.1016/S0140-6736(18)32596-0
- McTague A, Howell KB, Cross JH, et al. The genetic landscape of the epileptic encephalopathies of infancy and childhood. Lancet Neurol. 2016; 15(3):304-316. https://doi.org/10.1016/S1474-4422(15)00250-1
- Scheffer IE, Zuberi S, Mefford HC, et al. Developmental and epileptic encephalopathies. Nat Rev Dis Primers. 2024;10(1):61. https://doi.org/10.1038/s41572-024-00546-6
- Cole BA, Clapcote SJ, Muench SP, et al. Targeting KNa1.1 channels in KCNT1-associated epilepsy. Trends Pharmacol Sci. 2021;42(8):700-713. https://doi.org/10.1016/j.tips.2021.05.003
- KCNT1-Related Epilepsy. Gertler T, Bearden D, Bhattacharjee A, Carvill G. 2018 Sep 20. In: Adam MP, Feldman J, Mirzaa GM, Pagon RA, Wallace SE, Amemiya A, eds. GeneReviews® [Internet]. Seattle (WA): University of Washington, Seattle. 1993–2024.
- Lim CX, Ricos MG, Dibbens LM, et al. KCNT1 mutations in seizure disorders: the phenotypic spectrum and functional effects. J Med Genet. 2016;53(4):217-225. https://doi.org/10.1136/jmedgenet-2015-103508
- Qunies AM, Spitznagel BD, Du Y, et al. Structure-Activity Relationship Studies in a Series of Xanthine Inhibitors of SLACK Potassium Channels. Molecules. 2024;29(11):2437. https://doi.org/10.3390/molecules29112437
- Rychkov GY, Shaukat Z, Lim CX, et al. Functional Effects of Epilepsy Associated KCNT1 Mutations Suggest Pathogenesis via Aberrant Inhibitory Neuronal Activity. Int J Mol Sci. 2022;23(23):15133. https://doi.org/10.3390/ijms232315133
- Barcia G, Fleming M, Deligniere A, et al. De novo gain-of-function KCNT1 channel mutations cause malignant migrating partial seizures of infancy. Nat Genet. 2012;44(11):1255-1259. https://doi.org/10.1038/ng.2441
- Borlot F, Abushama A, Morrison-Levy N, et al. KCNT1-related epilepsy: An international multicenter cohort of 27 pediatric cases. Epilepsia. 2020;61(4):679-692. https://doi.org/10.1111/epi.16480
- Xu D, Chen S, Yang J, et al. Precision therapy with quinidine of KCNT1-related epileptic disorders: A systematic review. Br J Clin Pharmacol. 2022;88(12):5096-5112. https://doi.org/10.1111/bcp.15479
- Холин А.А., Заваденко Н.Н., Федонюк И.Д. и др. Ранняя младенческая эпилептическая энцефалопатия 14-го типа: три случая эпилепсии младенчества с мигрирующими фокальными приступами, обусловленными мутациями гена KCNT1. Журнал неврологии и психиатрии им. С.С. Корсакова. 2019;119(7-2):74-82. https://doi.org/10.17116/jnevro201911907274
- Göttlicher M, Minucci S, Zhu P, et al. Valproic acid defines a novel class of HDAC inhibitors inducing differentiation of transformed cells. EMBO J. 2001;20(24):6969-6978. https://doi.org/10.1093/emboj/20.24.6969
- Lynch BA, Lambeng N, Nocka K, et al. The synaptic vesicle protein SV2A is the binding site for the antiepileptic drug levetiracetam. Proc Natl Acad Sci U S A. 2004;101(26):9861-9866. https://doi.org/10.1073/pnas.0308208101
- Rogawski MA. Diverse mechanisms of antiepileptic drugs in the development pipeline. Epilepsy Res. 2006;69(3):273-294. https://doi.org/10.1016/j.eplepsyres.2006.02.004
- Wu PP, Cao BR, Tian FY, et al. Development of SV2A Ligands for Epilepsy Treatment: A Review of Levetiracetam, Brivaracetam, and Padsevonil. Neurosci Bull. 2024;40(5):594-608. https://doi.org/10.1007/s12264-023-01138-2
- Chen Z, Brodie MJ, Liew D, et al. Treatment Outcomes in Patients With Newly Diagnosed Epilepsy Treated With Established and New Antiepileptic Drugs: A 30-Year Longitudinal Cohort Study. JAMA Neurol. 2018;75(3):279-286. https://doi.org/10.1001/jamaneurol.2018.0018
- Fonseca-Barriendos D, Frías-Soria CL, Pérez-Pérez D, et al. Drug-resistant epilepsy: Drug target hypothesis and beyond the receptors. Epilepsia Open. 2022;7 Suppl 1(Suppl 1):S23-S33. https://doi.org/10.1002/epi4.12539
- Rogawski MA, Johnson MR. Intrinsic severity as a determinant of antiepileptic drug refractoriness. Epilepsy Curr. 2008;8(5):127-130. https://doi.org/10.1111/j.1535-7511.2008.00272.x
- Соколов П.Л., Чебаненко Н.В., Медная Д.М. Генетическая детерминированность рефрактерности течения эпилепсии у детей с врожденными церебральными параличами. Русский журнал детской неврологии. 2023;18(2-3):22-30. https://doi.org/10.17650/2073-8803-2023-18-2-3-22-30
- Schmidt D, Löscher W. Drug resistance in epilepsy: putative neurobiologic and clinical mechanisms. Epilepsia. 2005;46(6):858-877. https://doi.org/10.1111/j.1528-1167.2005.54904.x
- Соколов П.Л., Чебаненко Н.В., Медная Д.М. и др. Эпилепсия при мутации гена PCDH19: полипрагмазия как следствие сложности и многообразия механизмов патогенеза. Журнал неврологии и психиатрии им. С.С. Корсакова. 2024;124(7):51-55. https://doi.org/10.17116/jnevro202412407151


Рекомендуем статьи по данной теме:
Энцефалопатия развития эпилептическая, обусловленная мутацией de novo в гене SCN8A.Журнал неврологии и психиатрии им. С.С. Корсакова. Спецвыпуски. 2025;125(10-2):136-141
Вызванные эпилепсией особенности личностного профиля согласно модели «Большая пятерка».Журнал неврологии и психиатрии им. С.С. Корсакова. 2024;124(10):16-21