Эволюция DEE-SWAS в фотосенситивную эпилепсию у пациента с мутацией в гене ASH1L
Журнал: Журнал неврологии и психиатрии им. С.С. Корсакова. Спецвыпуски. 2025;125(10-2):114-119.
DOI: 10.17116/jnevro2025125102114
Прочитано: 2211 раз
Резюме
Для расширения описания новых клинических проявлений, возникающих у пациентов с мутацией в гене ASH1L, для оценки корреляций генотип-фенотип для вариантов мутации в гене ASH1L представлен клинический пример пациента с мутацией в гене ASH1L, с нарушением интеллектуального развития, изменениями на ЭЭГ с образованием паттерна SWAS, с последующим появлением фотоиндуцированной эпилепсии. Вариант de novo мутации гена ASH1L со сдвигом рамки считывания c.3971_3972delTT (p.Phe1324fs) был идентифицирован у 7-летнего мальчика с интеллектуальной недостаточностью, трудностями в обучении и миоклоническими приступами. Проведен анализ данных литературы, на основании чего определено клиническое ядро патологических состояний, связанных с поражением данного гена. В данном киническом наблюдении впервые описано формирование DEE-SWAS синдрома у носителя подобной мутации с последующей трансформацией в фотоиндуцированную эпилепсию, что дополняет имеющиеся клинические характеристики заболевания и подчеркивает важность этого гена для нормального функционирования нервной системы. Мутации в ASH1L проявляются тяжелыми неврологическими расстройствами, расстройствами аутистического спектра и интеллектуальной недостаточностью. Данное наблюдение также предполагает, что мутации ASH1L могут быть связаны с синдромом DEE-SWAS и фотосенситивной эпилепсией.
Ключевые слова
- эпилепсия
- генетика
- расстройство речевого развития
- ген ASH1L
Дата поступления: 11.03.2025
Дата принятия в печать: 01.07.2025
Дата публикации: 24.11.2025
Генетические исследования последних лет показали, что в континууме с эпилептическими расстройствами находится множество других состояний, для которых характерно нарушение интеллектуального, речевого и психического развития. У 1 из 590 детей устанавливается диагноз энцефалопатия развития и эпилептическая энцефалопатия (DEE), а у 1 из 800 детей — коморбидное состояние: интеллектуальное расстройство (ИР) и эпилепсия [1]. Этиология этих состояний многофакторная и остается в значительной степени неизвестной из-за обширной клинической и генетической гетерогенности. ИР может быть вызвано в том числе негенетическими факторами, такими как инфекции и перинатальная асфиксия, и обусловлена социально-экономическим влиянием, которое взаимодействует с генетическими и медицинскими факторами. Установление диагноза в раннем детском возрасте — сложная задача, так как дети с различными несиндромными и синдромальными формами ИР клинически неотличимы. Результаты многочисленных генетических исследований пациентов с эпилепсией, расстройством аутистического спектра (РАС) и ИР выделили обширное совпадение пораженных генов между этими сопутствующими заболеваниями [2—4]. H. van Bokhoven и соавт. [5] подсчитали, что мутации в более чем 1000 различных генах могут являться причиной этих состояний. T. Wang и соавт. [6] выделили наиболее распространенные гены de novo, мутации в которых приводят к развитию РАС, ИР и эпилепсии — SCN2A, CHD8, DSCAM, MECP2, POGZ, WDFY3 [6]. В работе J. de Ligt и соавт. [7] при изучении генома 100 пациентов с ИР и de novo мутациями было установлено, что в 52% случаев сопутствующим заболеванием являлась эпилепсия.
В последние годы увеличилось количество публикаций, в которых демонстрируется, что гетерозиготная мутация в гене ASH1L связана с ИР и РАС [8]. В данной статье описан клинический пример пациента с мутацией в гене ASH1L с ИР, у которого были выявлены изменения на ЭЭГ с формированием паттерна Spike Wave Activation in Sleep (SWAS), с последующей манифестацией фотоиндуцированной эпилепсии.
Приводим клиническое наблюдение.
Клинический случай
Мальчик в возрасте 5 лет 2 мес был осмотрен неврологом в декабре 2021 г. Основными жалобами родителей были задержка речевого развития, навязчивые движения по типу зажмуриваний, затрудненное засыпание, поведенческие нарушения в виде раздражительности и агрессии. Перинатальный анамнез без особенностей, ребенок от 2-й беременности, протекавшей на фоне острой респираторной вирусной инфекции на 33/34-й неделе, роды первые, срочные, по шкале Апгар 8/9, вес при рождении 2950 г. Выписан из роддома на 4-е сутки. Моторные навыки формировались своевременно. Речевое развитие — лепет с 6 мес, отдельные слова после 1,5 года. Далее ребенок наблюдался у невролога по поводу расстройства речевого развития, получал ноотропную терапию без положительной динамики. В возрасте 4 лет 6 мес появились навязчивые движения (после перенесенной вирусной инфекции). Фебрильные судороги, эпизоды потери сознания с судорогами, замирания родители отрицали. Брак родителей неблизкородственный, семейный анамнез по эпилепсии и другим неврологическим заболеваниям неотягощенный.
Неврологический статус (5 лет 2 мес) — ребенок на вопросы отвечал адекватно. Цвета, размеры, формы предметов различал. Вербальные и невербальные просьбы выполнял избирательно. Речевая продукция в объеме отдельных слов, фразовая речь не сформирована. Короткий рассказ по картинке составить не смог. Темповая задержка развития мелкой моторики. Очаговой и общемозговой неврологической симптоматики выявлено не было.
Определились следующие фенотипические микроаномалии развития: глубоко посаженные глаза, низко посажанные уши, широкая переносица, короткая уздечка языка (проведена хирургическая коррекция).
По данным нейровизуализации (МРТ 1,5 Тл) патологических изменений не было. По данным рутинного ЭЭГ (5 лет 1 мес) была зарегистрирована эпилептиформная активность в лобно-височных отделах, больше справа, диффузные изменения биоэлектрической активности головного мозга.
По результатам ночного видеоэлектромониторинга (ВЭМ) (5 лет 4 мес) во время записи сна билатерально асинхронно в лобно-центральных отведениях были зарегистрированы частые как одиночные, так и сгруппированные разряды комплексов «острая(пик)-медленная волна», по морфологии схожие с доброкачественными эпилептиформными паттернами, с высоким индексом представленности (60—70%). Ребенку был установлен диагноз «последствия раннего резидуального поражения головного мозга».
На ВЭМ через 6 мес отмечалось нарастание индекса патологической активности до 80—90% (рис. 1), после чего ребенок был направлен на консультацию в Центр эпилептологии и видео-ЭЭГ мониторинга Института мозга человека РАН, где с учетом наличия расстройств интеллектуального и психического развития, сочетающихся с устойчивой эпилептиформной активностью на ЭЭГ, был установлен диагноз DEE-SWAS, рекомендовано начало приема препарата вальпроевой кислоты из расчета 20 мг/кг/сут (400 мг/сут).
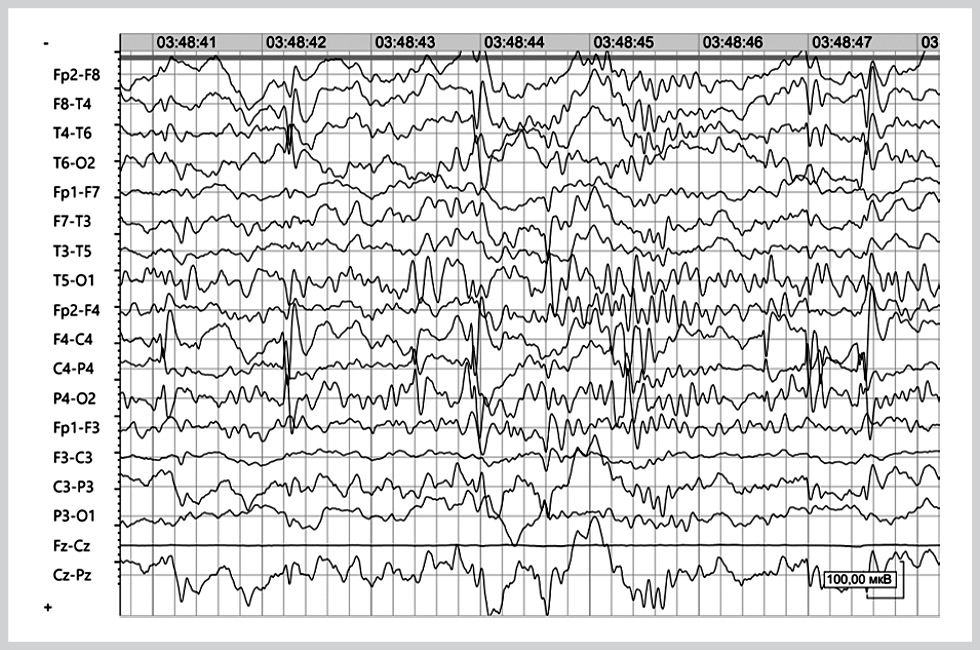
Рис. 1. Ночной видео-ЭЭГ мониторинг (5 лет 8 мес).
Билатерально асинхронно в лобно-центральных отведениях были зарегистрированы частые как одиночные, так и сгруппированные разряды комплексов «острая(пик)-медленная волна», по морфологии схожие с доброкачественными эпилептическими пароксизмами детского возраста, с высоким индексом представленности.
На приеме через 6 мес родители отметили значительный прогресс в речевом развитии, ребенок стал более усидчивым, начал читать по слогам, нормализовался сон. На ВЭМ были зафиксированы организация основного ритма, снижение представленности и напряженности эпилептиформных паттернов до 50—60%. Параллельно с продолженной антиэпилептической терапией ребенок занимался с нейропсихологом и логопедом.
На динамической ЭЭГ сна через 6 мес отмечалось продолженное снижение представленности патологической активности, однако при ритмической фотостимуляции были зафиксированы проявления фотосенситивности: на всем частотном диапазоне были зарегистрированы диффузные разряды комплексов «пик-полипик-медленная волна» с акцентом в лобно-центральных отведениях, не сопровождающиеся моторными проявлениями на видео. На этом же приеме (возраст ребенка 6 лет 11 мес) родители отметили некоторое снижение темпа когнитивного развития, динамика была положительной, однако не такой форсированной, как ранее. Ребенку было проведено психологическое обследование уровня развития интеллекта, тест Векслера, по результатам которого общий уровень интеллекта соответствовал «пограничному» (IQ — 87 баллов, вербальный IQ — 65 баллов; невербальный IQ — 114 баллов). Ребенок был консультирован детским психиатром, признаков расстройства аутистического спектра не выявлено.
При попытке повышения дозировки отмечалось развитие нежелательных явлений (раздражительность, плаксивость). На приеме в возрасте 7 лет 9 мес сохранялась положительная динамика, речь стала более четкой, ребенок стал более самостоятельным, однако прогресс родители оценивали как незначительный. В этот же период во время проведения ВЭМ была зарегистрирована фотопароксизмальная реакция (тип IV) в виде миоклоний рук, которые, со слов мамы, в жизни не наблюдаются [9, 10] (рис. 2, а, б).
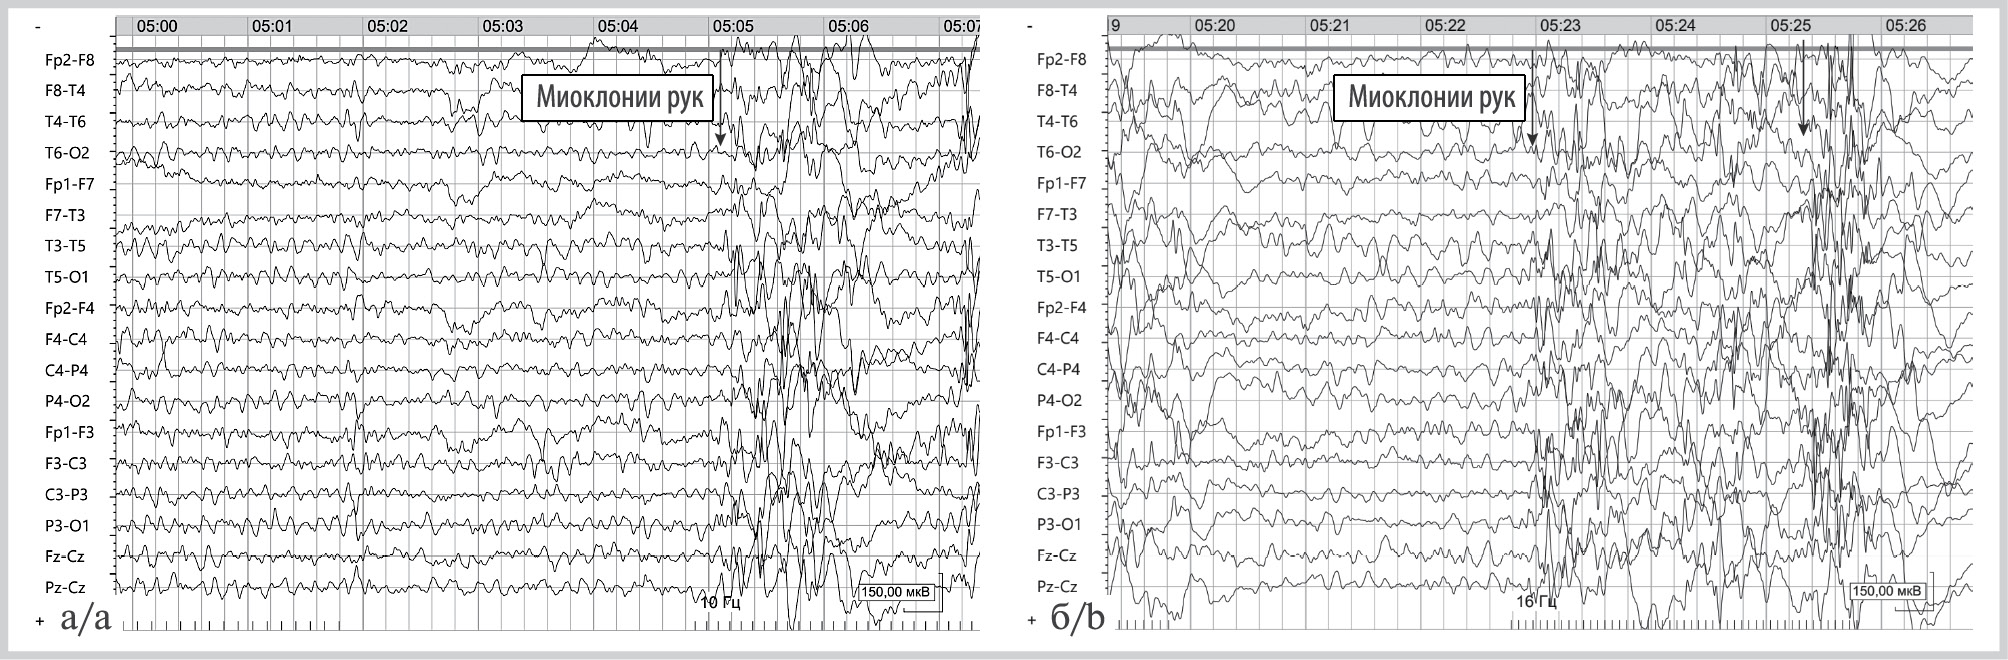
Рис. 2. Регистрация фотомиоклонической реакции в виде коротких резких вздрагиваний в мышцах плечевого пояса во время проведения фотостимуляции на частоте предъявляемого импульса 10 Гц (а) и 16 Гц (б).
Ребенок был направлен на генетическое исследование, полноэкзомное секвенирование, по результатам которого была идентифицирована новая мутация в ASH1L (c.3971_3972delTT (p.Phe1324fs)). Мутация была расценена как потенциальная причина заболевания. Никаких других точечных мутаций или вариантов количества копий генов-кандидатов, включая гены, ассоциированные с эпилепсией, не было обнаружено в моделях аутосомно-рецессивного или сцепленного с X-хромосомой наследования. Терапия препаратом вальпроевой кислоты в дозировке 500 мг/сут продолжена, рекомендации по исключению провоцирующих факторов даны. Принято решение для выполнения секвенирования по Сэнгеру.
Заболеваемость эпилепсией составляет почти 70 на 100 000 детей младше 2 лет, а генетические эпилепсии — 30% всех эпилепсий [11]. Согласно определению экспертной группы ILAE от 2022 г., DEE с паттерном SWAS и эпилептическая энцефалопатия (Epileptic Encephalopathy, EE) относятся к спектру состояний, которые характеризуются различными комбинациями когнитивной, языковой, поведенческой и двигательной регрессии, связанной с выраженной активацией спайк-волн во сне [12—15]. SWAS определялся как продолженная эпилептиформная активность, которая занимает >85% медленного сна; однако более низкие проценты сна также могут быть связаны со значительным регрессом когнитивной или поведенческой функции. EE-SWAS в настоящее время распознается у пациентов с уже существующим нормальным развитием с активацией комплексов «спайк-волна» в фазе N-REM сна. DEE-SWAS встречается у пациентов с уже имеющимися нарушениями развития нервной системы и определяется на основе документированного сохраняющегося ухудшения различных комбинаций когнитивных, языковых, поведенческих и двигательных функций, сопутствующих значительной активации комплексов «спайк-волна» во время сна. Клиническая картина состояния представлена персистирующими эпилептическими приступами с сопутствующим когнитивным регрессом или замедлением (переходом на плато) интеллектуального развития. Экспертной группой был акцентирован факт, что EE-SWAS и DEE-SWAS могут быть диагностированы у пациентов, у которых нет эпилептических приступов [12]. Некоторые случаи DEE-SWAS или EE-SWAS имеют генетическую основу и могут следовать за моногенным или сложным наследованием [16]. Фотосенситивная эпилепсия является наиболее распространенным подвидом рефлекторной эпилепсии у людей и характеризуется развитием фотопароксизмальной реакции (ФПР) с соответствующей иктальной симптоматикой в ответ на прерывистую фотостимуляцию [17]. Семиология фотоиндуцированных приступов варьируется от генерализованных тонико-клонических приступов до миоклонических и абсансных. Наиболее распространенным наблюдаемым фоточувствительным приступом является двусторонний миоклонус [18]. В работе V. Padmanaban и соавт. [17] подчеркнута высокая степень генетической обусловленности ФПР и приведены гены-кандидаты, ответственные за ее развитие: GABRA1, SLC9A3R2, SYNGR3, CHD2, TRPC4, CX36, CHRM2, GRM8, ALDH5A1, KCNK16, KCNK17, GRM4, GABBR1, BRD2, EFHC1. За последнее десятилетие секвенирование следующего поколения (NGS) значительно продвинуло область генетики, что привело к открытию новых генов, ответственных за развитие разных форм эпилепсии, однако, по нашим данным, публикаций по поводу каузогенности мутации в гене ASH1L для DEE-SWAS или фотосенситивной эпилепсии до настоящего времени не было [19, 20].
Ген ASH1L (OMIM* 607999) кодирует гистонметилтрансферазу, участвующую в эпигенетической модификации хроматина. Потеря функции ASH1L может вызывать нарушения развития ЦНС [4, 21, 22]. M. Brinkmeier и соавт. [21] при изучении экспрессии мышиного ASH1L гена определили высокий уровень постнатальной летальности при мутации в данном гене, а у выживших особей были описаны недостаточность роста, скелетные трансформации и бесплодие. H. Miyazaki и соавт. [23] показали, что 42—56% мутантных мышей имели аномалии шейных позвонков. На момент написания статьи в базе PubMed было опубликовано всего 29 работ с описанием роли мутации в гене ASH1L в развитии аутосомно-доминантной умственной отсталости 52-го типа, в развитии РАС [6, 24, 25], ИР [3, 7, 26] с множественными врожденными аномалиями [8, 27].
Результаты данных публикаций указывают на важную роль ASH1L в развитии центральной нервной системы. При анализе литературы были выделены несколько случаев эпилепсии, иногда с фармакорезистентным течением [22]. Формирование паттерна SWAS на ЭЭГ также не было описано ни в одной работе, что не позволило исследователям предположить наличие вероятной патофизиологической связи между когнитивным дефицитом и продолженной патологической активностью.
Основной акцент в исследованных работах был направлен на изучение роли мутации в гене ASH1L при ИР и РАС. Еще одной сложностью в изучении данной нозологии являлось то, что клинический фенотип в большинстве случаев был не полностью задокументирован. J. de Ligt и соавт. [7] в своей работе сообщили о мальчике с тяжелой умственной отсталостью, отсутствием речи, поведенческими нарушениями, мышечной гипотонией и крипторхизмом. У пациента были описаны следующие дизэмбриогенетические признаки: pectus carinatum и дисморфические черты лица (глубоко посаженные глаза, синофриз, маленькие асимметричные уши, нос в форме клюва, высокая переносица и короткий фильтр). У ребенка был выявлен гетерозиготный миссенс-вариант de novo мутации в гене ASH1L (p.Ala724Ser). S. De Rubeis и соавт. [28] включили мутацию гена ASH1L в число новых выявленных генов, поломка которых может привести к развитию РАС. T. Wang и соавт. [6] сообщили о миссенс-варианте мутации гена ASH1L (p. Val2080Ile) у пациента с РАС. N. Okamoto и соавт. [8] сообщили о пациенте с тяжелой формой ИР с задержкой роста, микроцефалией, лицевым дисморфизмом, задержкой миелинизации, скелетными аномалиями, орофациальной гипотонией и глазодвигательными нарушениями (горизонтальный нистагм и косоглазие), у которого была выявлена гетерозиготная мутация в гене ASH1L. H. Stessman и соавт. [29] идентифицировали гетерозиготную мутацию de novo в гене ASH1L, что привело к сдвигу рамки считывания и преждевременной терминации (p.Arg2957LysfsTer19) у 6-летней шведской девочки с нарушением интеллектуального развития 52-го типа. У 17-летнего шведского мальчика с аутосомно-доминантным нарушением интеллектуального развития 52-го типа они идентифицировали гетерозиготную мутацию de novo в гене ASH1L, что привело к сдвигу рамки считывания и преждевременной терминации (p.Glu1236LysfsTer6). У 8-летнего мальчика с аутосомно-доминантным нарушением интеллектуального развития 52-го типа сообщили о гетерозиготной дупликации de novo в гене ASH1L, что привело к сдвигу рамки считывания и преждевременной терминации (p.Asp2590AlafsTer7). Этот же пациент ранее был описан в рамках большого генетического исследования РАС [24, 29]. Также в работе N. Krumm и соавт. [24] был описан другой мальчик 13 лет с РАС, у которого была выявлена de novo мутация, что привело к аминокислотной замене (p.Glu2143Ter). H. Liua и соавт. [22] идентифицировали de novo мутацию ASH1L у монозиготных сестер-близнецов с легкой формой ИР и рефрактерной эпилепсией. Авторы пришли к заключению, что нонсенс-мутации ASH1L могут быть связаны с эпилептическими фенотипами, а у пациентов с миссенс-мутациями, по-видимому, наблюдались более тяжелые фенотипические аномалии и более высокая вероятность развития РАС. Что касается ИР, у лиц с миссенс-мутациями может быть более выраженное ИР, в то время как у большинства лиц с нонсенс-мутациями проявляется легкое ИР. W. Shen и соавт. [30] определили, что во всех случаях с тяжелым ИР также были краниофациальные аномалии, в то время как у большинства лиц с легким ИР аномалий не было, т.е. пациенты с миссенс-мутациями оказались фенотипически более тяжелыми, чем те, у кого были выявлены нонсенс-мутации [22, 30]. H. Liua и соавт. [22] определили, что мутации, связанные с эпилепсией, были сгруппированы вблизи важных функциональных доменов белка, что предполагает возможный субрегиональный эффект вариантов мутации ASH1L на фенотипы (см. таблицу).
Клинические и генетические характеристики больных с мутацией в гене ASH1L
Показатель | N. Okamoto и соавт. [8] | J. de Ligt и соавт. [7] | N. Krumm и соавт.[24] | H. Luia и соавт. [22] | W. Shen и соавт. [30] | H. Stessman и соавт., [29] | V. Faundes и соавт. [25] | T. Wang и соавт. [6] | Данное наблюдение |
Мутация | Ala2786Pro | Ala724Ser | Asp2590AlafsTer7 Glu2143-to-ter | Lys894-to-ter Lys894-to-ter | Lys808TyrfsTer40 | Asp2590AlafsTer7 Arg2957LysfsTer19 Glu1236LysfsTer6 | Val1014Cysfs*24 Arg2426* 532.9 Kb | Val2080-ile | Phe1324fs |
Пол | М | М/М | Ж/Ж | М | М/Ж/М | Ж/М/М | М | М | |
Возраст, годы | 4 | 8/13 | 8/8 | 9 | 8/6/17 | 13/9/7 | 8 | ||
ИР | + | + | +/+ | + | + | +/+/+ | –/+/– | + | |
РАС/СДВГ* | + | +/+ | СДВГ/– | СДВГ | +/–/– | +/–/+ | + | ||
Эндокринные нарушения** | +(1) | +/+/– (2) | |||||||
Порок развития черепа** | +(3) | +(4) | |||||||
Зрительные нарушения** | +(5, 6) | +(7) | +/+/– (8) | ||||||
Нарушение слуха** | +(9) | ||||||||
Дисфункция желудочно-кишечного тракта** | +/+/+(10,11) | + | +(11) | ||||||
Урогенитальные аномалии** | +(12) | +(12) | +(13) | -/+/- (12,14) | |||||
Скелетная аномалия** | +(15,16) | +(17) | +(18) | ||||||
Лицевой дисморфизм** | +(19) | +(20) | +(21) | +/+/+ | +(22) | ||||
Гипотония | + | + | –/+/– | + | |||||
Нарушение сна | + | + | + | + | |||||
Судороги | +/+ Билатеральные тонико-клонические приступы | –/+/– | Миоклонии |
Примечание. *СДВГ — синдром дефицита внимания и гиперактивности; **Эндокринные нарушения: 1 — задержка роста, 2 — преждевременное половое созревание. Порок развития черепа: 3 — микроцефалия, 4 — макроцефалия. Зрительные нарушения: 5 — страбизм, 6 — горизонатльный нистагм, 7 — отек диска зрительного нерва, 8 — гиперметропия. Нарушение слуха: 9 — сенсоневральная тугоухость. Дисфункция ЖКТ: 10 — нарушение питания,11 — запоры. Урогенитальные аномалии: 12 — крипторхизм, 13 — ротация полового члена, 14 — гидронефроз. Скелетная аномалия: 15 — сращение CII и CIII позвонков,16 — сколиоз,17 — pectus carinatum, 18 — pectus excavatum. Лицевой дисморфизм: 19 — гипертелоризм, низко посаженные уши, плоская переносица, короткий вздернутый нос, короткий желобок, орофациальная гипотония с открытым ртом, высокое арочное небо и опущенные углы рта, 20 — глубоко посаженные глаза, синофриз, маленькие асимметричные уши, клювовидный нос, высокая переносица и короткий фильтр, 21 — легкий блефарофимоз и птоз; скошенные вниз, короткие глазные щели; узкий рот и тонкая красная кайма верхней губы; низкая и слегка тонкая переносица; узкое, высокое сводчатое небо; маленькие уши, 22 — глубоко посаженные глаза, низко посажанные уши, широкая переносица, короткая уздечка языка [6—8, 22, 24, 25, 29, 30].
В вышеописанном наблюдении ведущим в клинической картине являлось ИР с преимущественным поражением речевого спектра. Характерные для данного состояния экстрацеребральные поражения (мочеполовой системы и опорно-двигательного аппарата) у ребенка отсутствовали, однако имели место малые аномалии развития на краниофациальном уровне. Особенностью данного наблюдения была регистрация паттерна SWAS на ВЭМ с последующей трансформацией состояния. Это позволяет предположить, что данная мутация может быть рассмотрена как потенциально патогенная в развитии синдрома DEE-SWAS, с последующей эволюцией в фотосенситивную эпилепсию. Вероятно, существуют определенные варианты мутации, при которых «клиническим ядром» заболевания является неврологическая симптоматика, без значительного поражения остальных органов. Необходимы дальнейшие исследования для описания клинических особенностей пациентов с мутациями ASH1L.
Заключение
Эпилепсия и ИР являются мультифакториальными заболеваниями, в большинстве случаев имеющими генетическую основу. Выполнение длительного видео-ЭЭГ мониторинга и генетического исследования приводит к ранней диагностике конкретного генетического синдрома. Идентификация пораженных генов в сочетании с подробным клиническим фенотипированием у пациентов с эпилепсией и ИР может повлиять на дальнейшую терапевтическую тактику. Мультидисциплинарный подход в диагностике и лечении детей с нарушением нервно-психического развития с участием детского невролога, психиатра и генетика является наиболее эффективным и обеспечивает наилучший терапевтический эффект.
Автор заявляет об отсутствии конфликта интересов.
- Poke G, Stanley J, Scheffer IE, et al. Epidemiology of Developmental and Epileptic Encephalopathy and of Intellectual Disability and Epilepsy in Children. MD Neurology. 2023;100:e1363-e1375. https://doi.org/10.1212/WNL.0000000000206758
- Sanders SJ. Insights into autism spectrum disorder genomic architecture and biology from 71 risk loci. Neuron. 2015;87:1215-1233. https://doi.org/10.1016/j.neuron.2015.09.016
- Deciphering Developmental Disorders Study. Large-scale discovery of novel genetic causes of developmental disorders. Nature. 2015;519(7542):223-228. https://doi.org/10.1038/nature14135
- Vissers LE, de Ligt J, Gilissen C. A de novo paradigm for mental retardation. Nat Genet. 2010;42:1109-1112. https://doi.org/10.1038/ng.712
- Van Bokhoven H. Genetic and epigenetic networks in intellectual disabilities. Annu Rev Genet. 2011;45:81-104. https://doi.org/10.1146/annurev-genet-110410-132512
- Wang T, Guo H, Xiong B, et al. De novo genic mutations among a Chinese autism spectrum disorder cohort. Nature Communications.2016;7:13316. https://doi.org/10.1038/ncomms13316
- De Ligt J, Willemsen MH, van Bon BW, et al. Diagnostic exome sequencing in persons with severe intellectual disability. New England Journal of Medicine. 2012;367:1921-1929. https://doi.org/10.1056/NEJMoa1206524
- Okamoto N, Miya F, Tsunoda T. Novel MCA/ID syndrome with ASH1L mutation. Am J Med Genet Part A. 2017;173(6):1644-1648. https://doi.org/10.1002/ajmg.a.38193
- Kane N, Acharya J, Benickzy S, et al. A revised glossary of terms most commonly used by clinical electroencephalographers and updated proposal for the report format of the EEG findings. Revision Clinical Neurophysiology Practice. 2017;2:170-185. https://doi.org/10.1016/j.cnp.2017.07.002
- Waltz S, Christen HJ, Doose H. The different patterns of the photoparoxysmal response — a genetic study. Electroencephalography and clinical neurophysiology. 1992;83(2):138-145. https://doi.org/10.1016/0013-4694(92)90027-f
- International League Against Epilepsy Consortium on Complex Epilepsies: Genetic determinants of common epilepsies: a meta-analysis of genome-wide association studies. Lancet Neurol. 2014;13(9):893-903. https://doi.org/10.1016/S1474-4422(14)70171-1
- Specchio N, Wirrell EC, Scheffer IE, et al. International League Against Epilepsy classification and definition of epilepsy syndromes with onset in childhood: Position paper by the ILAE Task Force on Nosology and Definitions. Epilepsia. 2022;63:1398-1442. https://doi.org/10.1111/epi.17241
- Berg AT, Berkovic SF, Brodie MJ, et al. Revised terminology and concepts for organization of seizures and epilepsies: report of the ILAE Commission on Classification and Terminology, 2005-2009. Epilepsia. 2010;51(4):676-685. https://doi.org/10.1111/j.1528-1167.2010.02522.x
- Fernández IS, Chapman KE, Peters JM, et al. The Tower of Babel: survey on concepts and terminology in electrical status epilepticus in sleep and continuous spikes and waves during sleep in North America. Epilepsia. 2013;54(4):741-750. https://doi.org/10.1111/epi.12039
- Singhal NS, Sullivan JE. Continuous spike-wave during slow wave sleep and related conditions. ISRN Neurol. 2014;2014:1-6. https://doi.org/10.1155/2014/619079
- Lesca G, Møller RS, Rudolf G, et al. Update on the genetics of the epilepsy-aphasia spectrum and role of GRIN2A mutations. Epileptic Disord. 2019;21(S1):41-47. https://doi.org/10.1684/epd.2019.1056
- Padmanaban V, Inati S, Ksendovsky A, et al. Clinical advances in photosensitive epilepsy. Brain Research. 2019;15:1703:18-25. https://doi.org/10.1016/j.brainres.2018.07.025
- Taylor I, Berkovic SF, Scheffer IE. Genetics of epilepsy syndromes in families with photosensitivity. Neurology. 2013;80(14):1322-1329. https://doi.org/10.1212/WNL.0b013e31828ab349
- Hebbar M, Mefford HC. Recent advances in epilepsy genomics and genetic testing. F1000Research. 2020;9(F1000 Faculty Rev):185. https://doi.org/10.12688/f1000research.21366.1
- Dunn P, Albury CL, Maksemous N. Next Generation Sequencing Methods for Diagnosis of Epilepsy Syndromes. Front Genet. 2018;9:20. https://doi.org/10.3389/fgene.2018.00020
- Brinkmeier ML, Geister KA, Jones M, et al. The histone methyltransferase gene absent, small, or homeotic discs-1 like is required for normal hox gene expression and fertility in mice. Biology of Reproduction. 2015;93:121. https://doi.org/10.1095/biolreprod.115.131516
- Liua H, Liub D, Lana S, et al. ASH1L mutation caused seizures and intellectual disability in twin sisters. Journal of Clinical Neuroscience. 2021;91:69-74. https://doi.org/10.1016/j.jocn.2021.06.038
- Miyazaki H, Higashimoto K, Yada Y, et al. ASH1L methylates Lys36 of histone H3 independently of transcriptional elongation to counteract polycomb silencing. PLoS Genetics. 2013;9:e1003897. https://doi.org/10.1371/journal.pgen.1003897
- Krumm N, Turner TN, Baker C, et al. Excess of rare, inherited truncating mutations in autism. Nature Genet. 2015;47(6):582-588. https://doi.org/10.1038/ng.3303
- Faundes V, Newman WG, Bernardini L, et al. Clinical Assessment of the Utility of Sequencing and Evaluation as a Service (CAUSES) Study,9 The Deciphering Developmental Disorders (DDD) Study, Banka S. Histone Lysine Methylases and Demethylases in the Landscape of Human Developmental Disorders. The American Journal of Human Genetics. 2018;102:175-187. https://doi.org/10.1016/j.ajhg.2017.11.013
- Kosmicki J, Samocha K, Howrigan D. Refining the role of de novo protein-truncating variants in neurodevelopmental disorders by using population reference samples. Nat Genet. 2017;49:504-510. https://doi.org/10.1038/ng.3789
- Homsy J, Zaidi S, Shen Y. De novo mutations in congenital heart disease with neurodevelopmental and other congenital anomalies. Science. 2015;350:1262-1266. https://doi.org/10.1126/science.aac9396
- De Rubeis S, He X, Goldberg AP, et al. Synaptic, transcriptional and chromatin genes disrupted in autism. Nature. 2014;515:209-215. https://doi.org/10.1038/nature13772
- Stessman HAF, Xiong B, Coe BP, et al. Targeted sequencing identifies 91 neurodevelopmental-disorder risk genes with autism and developmental-disability biases. Nature Genet. 2017;49(4):515-526. https://doi.org/10.1038/ng.3792
- Shen W, Krautscheida P, Rutzc AM, et al. De novo loss-of-function variants of ASH1L are associated with an emergent neurodevelopmental disorder. European Journal of Medical Genetics. 2018;62(1):55-60. https://doi.org/10.1016/j.ejmg.2018.05.003


Рекомендуем статьи по данной теме:
Здоровые молодые взрослые с семейной отягощенностью по алкогольной зависимости: суицидальные мысли, тревога и «поиск новизны».Журнал неврологии и психиатрии им. С.С. Корсакова. 2026;126(8):96-103
Механизмы и морфопатофизиологические уровни эпилептогенеза.Журнал неврологии и психиатрии им. С.С. Корсакова. 2026;126(8):5-12
Итоги научно-практической конференции с международным участием «Неврология XXI века: актуальные вопросы, достижения и инновации». 26—27 марта 2026 года, Санкт-Петербург.Журнал неврологии и психиатрии им. С.С. Корсакова. 2026;126(7):133-137
Родоразрешение женщин с эпилепсией: аспекты анестезиологии.Российский вестник акушера-гинеколога. 2026;26(3):23-30
Дисгормоногенетический зоб у пациента с врожденным гипотиреозом: клинические, морфологические и генетические особенности.Архив патологии. 2026;88(3):59-65
Синдром обструктивного апноэ сна при эпилепсии: роль коморбидности и возможности единого фармакологического подхода к лечению.Журнал неврологии и психиатрии им. С.С. Корсакова. Спецвыпуски. 2026;126(5-2):29-33
Предиктивная эпилептология: формирование новой парадигмы управления эпилептическими приступами.Журнал неврологии и психиатрии им. С.С. Корсакова. 2026;126(5):14-20
Кофеин как модулятор нейродегенеративных процессов: молекулярные мишени, дозозависимые эффекты и влияние генетического полиморфизма.Профилактическая медицина. 2026;29(5):85-90
Особенности поражения головного мозга у больных туберозным склерозом из Республики Башкортостан.Журнал неврологии и психиатрии им. С.С. Корсакова. 2026;126(3):81-86
Эпилептогенез и функциональная лабильность генома.Журнал неврологии и психиатрии им. С.С. Корсакова. 2025;125(11):19-26