Энцефалопатия развития эпилептическая, обусловленная мутацией de novo в гене SCN8A
Журнал: Журнал неврологии и психиатрии им. С.С. Корсакова. Спецвыпуски. 2025;125(10-2):136-141.
DOI: 10.17116/jnevro2025125102136
Прочитано: 1946 раз
Резюме
Энцефалопатия развития эпилептическая характеризуется злокачественным течением рефрактерной эпилепсии и нарастающим дефектом психического и моторного развития. На настоящий момент для большинства таких состояний найдены детерминирующие гены. К такому состоянию приводят и мутации в гене SCN8A — потенциалзависимого натриевого канала, выявляющиеся примерно у 1% детей с ранними младенческими эпилептическими энцефалопатиями. Мутации в гене SCN8A приводят как к усилению функции натриевого канала NaV1.6 (мутация GOF), так и к ее ослаблению (мутация LOF), когда повреждение канала приводит к снижению амплитуды тока и деполяризующему сдвигу. При мутации GOF чаще возникают гипотония, церебральная зрительная дисфункция, дискинезия, атаксия, эпилептические приступы преимущественно протекают в виде двусторонних тонических, фокальных судорог и в большинстве случаев приводят к эпилептической энцефалопатии. При мутации LOF судорожные приступы (абсансы, двусторонние тонико-клонические и миоклонические судороги) могут и не проявляться, в то время как присутствуют когнитивные нарушения, двигательные расстройства и аутистические черты. Схемы противоэпилептического лечения включают неселективные блокаторы натриевых каналов, ГАМКергические средства, блокаторы Na+- и Ca2+-каналов, препараты иных групп. Особенностью фенотипа является довольно высокая вероятность экзацербации эпилепсии в процессе подбора противоэпилептического препарата, что требует от врача особой внимательности и осторожности. В качестве иллюстрации наиболее ярких особенностей заболевания приводится клинический случай тяжелой рефрактерной эпилепсии с нарушением развития у грудного ребенка. Заболевание прогрессировало, несмотря на все попытки подбора терапии. Лечение кортикостероидами имело временный эффект, и при отмене препарата частота и выраженность приступов нарастали, что позволило предположить течение заболевания по GOF-сценарию, но возможность генетического подтверждения его отсутствовала. Авторы убеждены, что перспектива коррекции таких состояний определяется лишь прогрессом в разработке новых лекарственных препаратов, в том числе из групп олигонуклеотидов и селективных блокаторов каналов NaV1.6.
Ключевые слова
- эпилептическая энцефалопатия у детей
- мутация в гене SCN8A
- фармакорезистентность
- церебральный паралич генетической этиологии
Дата поступления: 28.04.2025
Дата принятия в печать: 07.07.2025
Дата публикации: 24.11.2025
Одной из тяжелых форм течения эпилептического процесса является состояние, при котором на фоне или как следствие возобновляющихся различных форм судорожных приступов, часто не поддающихся контролю фармакотерапии, отмечаются существенные когнитивные, поведенческие нарушения и значимый неврологический дефицит. Согласно Международной классификации эпилепсий, предложенной Международной лигой по борьбе с эпилепсией (ILAE) в 2017 г., это состояние определено как энцефалопатия развития эпилептическая (ЭРЭ). Важным аспектом концепции ЭРЭ является то, что уменьшение судорожной активности может потенциально приостановить регресс развития или даже улучшить состояние пациента, что позволяет предположить вторичность ментальных нарушений в их зависимости от интенсивно протекающего эпилептического процесса.
По мере активного внедрения генетического обследования в неврологической практике отмечается стремительный переход эпилептических энцефалопатий невыясненной этиологии в генетически детерминированные ЭРЭ, связанные с мутацией определенного гена [1—3].
В настоящей статье обсуждается роль мутаций в гене SCN8A как этиологической основы ЭРЭ. Мутации потенциалзависимого натриевого канала SCN8A были выявлены примерно у 1% из почти 1500 детей с ранними младенческими эпилептическими энцефалопатиями (EIEE) [4].
Данный ген располагается на хромосоме 12 в регионе 12q13.13, состоит из 27 экзонов и кодирует α-субъединицу потенциалзависимого натриевого канала Nav1.6, который в свою очередь состоит из 4 доменов, включающих каждый по 6 сегментов и объединяющие их цитоплазматическиее петли.
Среди десяти генов альфа-субъединицы натриевого канала, картированных в геномах человека и мыши, ген SCN8A в первую очередь экспрессируется в нейронах и глии [5]. Экзоны 5N/5A и 18N/18A кодируют трансмембранные сегменты S3—S4 доменов I и III соответственно. Экзон 18N содержит стоп-кодон и экспрессируется только в ненейронных клетках, включая глию [6, 7]. Сам же Nav1.6. преимущественно располагается в дистальных участках нервных отростков и перехватах Ранвье и играет ключевую роль в возникновении и распространении потенциалов действия и передаче как моторных, так и сенсорных сигналов [8]. Экспрессия этого белка начинается вскоре после рождения в нескольких классах нейронов и глиальных клетках коры головного мозга, гиппокампа, ствола головного мозга и мозжечка, а также в сердце и периферических/нижних двигательных нейронах [7, 9].
При своем функционировании натриевый канал Nav 1.6 участвует в наращивании потенциала действия и регуляции постоянного и возвратного ионного тока, в результате чего суммирующийся от нескольких каналов неинактивирующий (постоянный) натриевый ток усиливает подпороговые нейронные сигналы, что ведет к снижению порога инициации потенциала действия (ПД) и более легкую его повторную инициацию. Несдерживаемый возвратный ток, возникающий после деполяризации при промежуточных потенциалах, приводит к спонтанному возбуждению с формированием многопикового ПД. Тем самым усиление функции натриевого канала приводит к каскаду электрохимических реакций по типу работы с сокращенными перерывами и увеличенной нагрузкой [10], результатом чего является феномен гипервозбудимости.
Мутации в гене SCN8A приводят как к усилению функции канала (мутация GOF), что описано выше, так и к ее ослаблению (мутация LOF), когда повреждение канала приводит к снижению амплитуды тока и деполяризующему сдвигу [11, 12].
Оба сценария — GOF и LOF — имеют прямое отражение в клинической картине заболевания. При типе мутации GOF чаще возникают гипотония, церебральная зрительная дисфункция, дискинезия, атаксия, эпилептические приступы преимущественно протекают в виде двусторонних тонических, фокальных судорог и в большинстве случаев приводят к эпилептической энцефалопатии. При мутации LOF судорожные приступы (абсансы, двусторонние тонико-клонические и миоклонические судороги) могут не проявляться, в то время как присутствуют когнитивные нарушения, двигательные расстройства и аутистические черты [12—16].
Мутации в гене SCN8A приводят к широкому спектру фенотипических изменений: самокупирующейся детской эпилепсии (SeLIE), эпилептической энцефалопатии развития, в том числе ранней младенческой эпилептической энцефалопатии (EIEE). SCN8A-эпилепсии часто протекают с пароксизмальными нарушениями сердечного ритма и дыхания, повышающими риск внезапной смерти (SUDEP) [17, 18]. Ментальные (умственная отсталость, расстройства аутистического спектра) и двигательные (атаксия, гипотония при мозжечковых поражениях) нарушения могут протекать как на фоне эпилептического процесса, так и изолированно, без эпилепсии [17, 18].
Настоящая работа посвящена рассмотрению проблемы ЭРЭ, связанной с мутацией гена SCN8A, наследуемой по аутосомно-доминантному типу или возникающей de novo.
Данную патологию можно определить как тяжелую эпилепсию с дебютом в младенческом возрасте (дебют судорожных приступов от 1-х суток после рождения до 2 лет, в среднем 1-й год жизни), с различными типами зачастую фармакорезистентных приступов (фокальные клонические, переходящие в двусторонние; генерализованные тонико-клонические; тонические приступы; инфантильные спазмы; миоклонические приступы), моторными нарушениями (гипотония/повышение тонуса по спастическому типу, дистония, хореоатетоз, атаксия) и интеллектуальной недостаточностью [14, 19].
Схемы противоэпилептической терапии (ПЭТ) включают, как правило, неселективные блокаторы натриевых каналов: фенитоин, вальпроат, карбамазепин, лакосамид, ламотриджин, руфинамид, окскарбазепин; ГАМК-ергические средства: фенобарбитал, клобазам; ингибиторы возбуждающих аминокислот; блокаторы Na+- и Ca2+-каналов (леветирацам); препараты иных групп: глюкокортикостероиды, иммуноглобулины, каннабиноиды [20, 21].
В силу многообразия фенотипических проявлений заболевания далеко не в каждом случае можно сразу подобрать эффективный препарат, и речь идет не только об упомянутой уже рефрактерности, но и в ряде случаев — о возможном ухудшении состояния при введении противосудорожных средств [21, 22], поэтому в подборе терапии важно учитывать необходимость индивидуального подхода и своевременной корректировки, в том числе по результатам детально проведенного генетического обследования [20, 21, 23].
В настоящее время также ведется активная работа по внедрению узкоспецифических способов лечения, нацеленных на устранение или подавление проявления определенного генетического дефекта. Данные исследования направлены на возможность применения антисмысловых олигонуклеотидов, снижающих количество транскрипта Scn8a, а соответственно, и выработку мутантного белка. Среди них селективные ингибиторы каналов NaV1.6, находящихся на разных этапах клинических испытаний (NBI-921352, PRAX-562, модулятор натриевых каналов GS967), основная функция которых — подавление постоянного натриевого тока возбуждающих нейронов [23—26].
Тем самым многообразие фенотипических последствий мутаций в гене SCN8A требует сочетания углубленного генетического обследования с индивидуальным подходом к назначению ПЭТ.
В представленном наблюдении речь пойдет о девочке 13 мес, родившейся в феврале 2024 г. с удовлетворительными показателями (масса тела 4070 г, длина тела 55 см, оценка по шкале Апгар 9/10 баллов) в ходе вторых благополучно протекавших физиологических родов, наступивших на 41-й неделе, от второй неотягощенной беременности. В семейном анамнезе неврологических заболеваний и пароксизмальных состояний не выявлено. Сразу при рождении отмечены фенотипические особенности в виде гипоплазии средней трети лица и шатровидной верхней губы.
С 1-го месяца беспокойство вызывала диффузная мышечная гипотония, с 3 мес все очевиднее проявлялась задержка в развитии, а на 6-м месяце на фоне гипертермии (38 ◦C) случился дебютный пароксизм в виде акинезии с заведением глаз вверх, длительностью около 20 мин, с самостоятельным последующим разрешением. При видео-ЭЭГ мониторинге в бодрствовании и во сне зарегистрирована эпилептиформная активность в центрально-теменно-височных областях, больше слева, с индексом от среднего до высокого. На МРТ — субдуральная гигрома слева (рис. 1, а), арахноидальные кисты (рис. 1, б), симметричное изменение МР-сигнала от центрального покрышечного тракта (рис. 1, в), умеренное истончение мозолистого тела (рис. 1, г). Картина спинного мозга без изменений. Электронейромиография и уровень креатинфосфокиназы без изменений. Повторно пароксизмы уже серией, в 8-месячном возрасте, на фоне катарального среднего отита без гипертермии, после пробуждения, в виде разведения рук, заведения глаз вверх, короткие, примерно 3 раза за 1 мин, до 5 серий за сутки. После разрешения отита эпизоды стали более редкими (1 раз за сутки), затем на фоне Войта-терапии участились до 5—7 раз в сутки. На ЭЭГ в этот период в ходе исследования бодрствования зарегистрированы короткие серийные биокципито-парието-темпоральные билатерально-асинхронные пробеги быстроволновой активности, периодически с диффузным распространением в сочетании с диффузным уплощением биоэлектрической активности мозга в структуре дельта-волн, продолжительностью до 3 с (рис. 2, а—г). Клинически данные эпизоды сопровождались двигательным беспокойством ребенка в виде испуганного взгляда, асимметричным напряжением мышц туловища и конечностей. С учетом клинико-ЭЭГ коррелятов данные события указывают на наличие у пациентки эпилептических спазмов с фокальным началом. Предположительная зона инициации — задние кортикальные отделы.
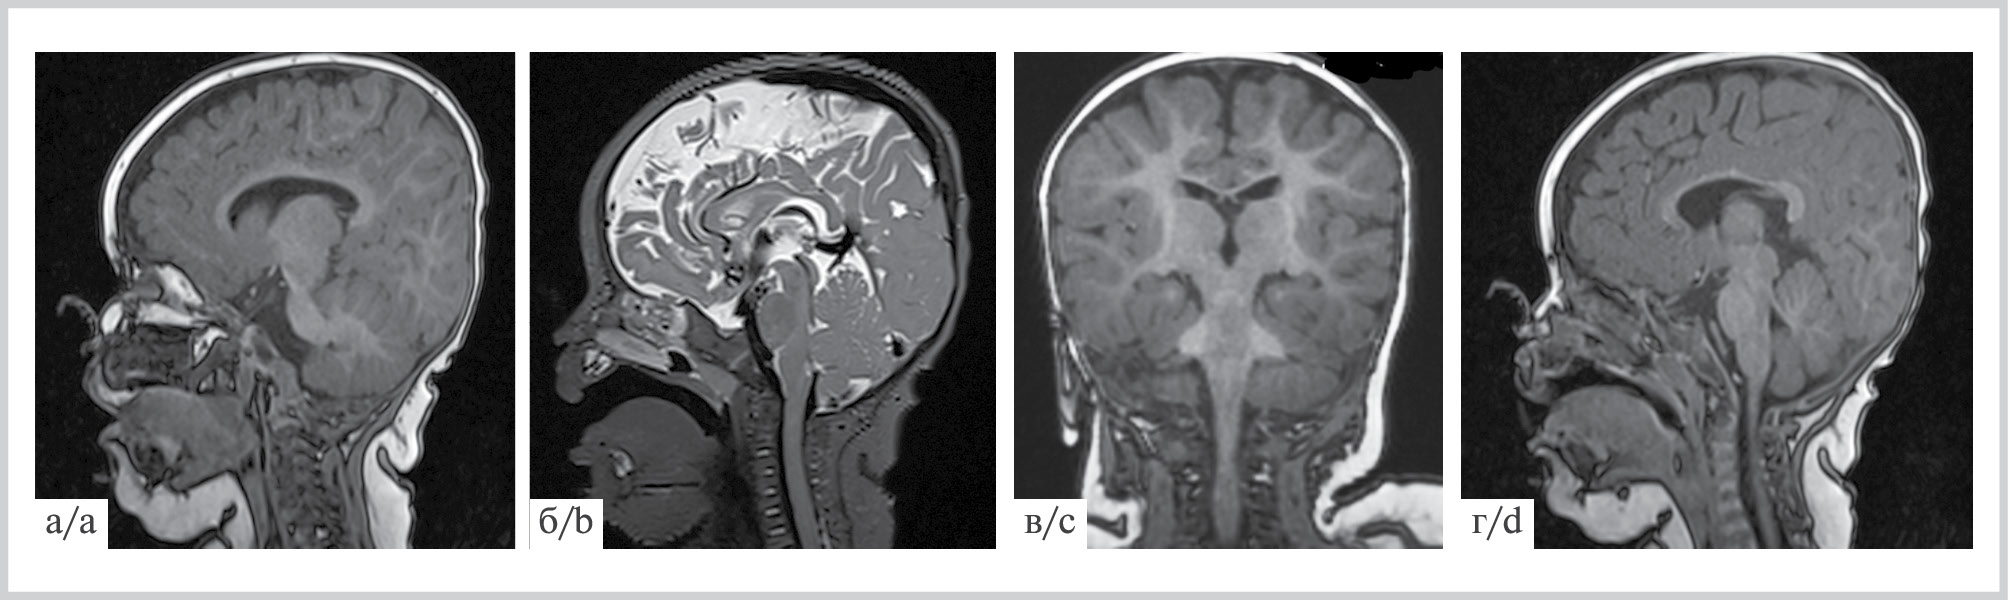
Рис. 1. МРТ головного мозга T2.
а — сагиттальный срез, субдуральная гигрома; б — сагиттальный срез, арахноидальные кисты; в — коронарный срез, симметричное изменение МР-сигнала от центрального покрышечного тракта; г — сагиттальный срез, умеренное истончение мозолистого тела.
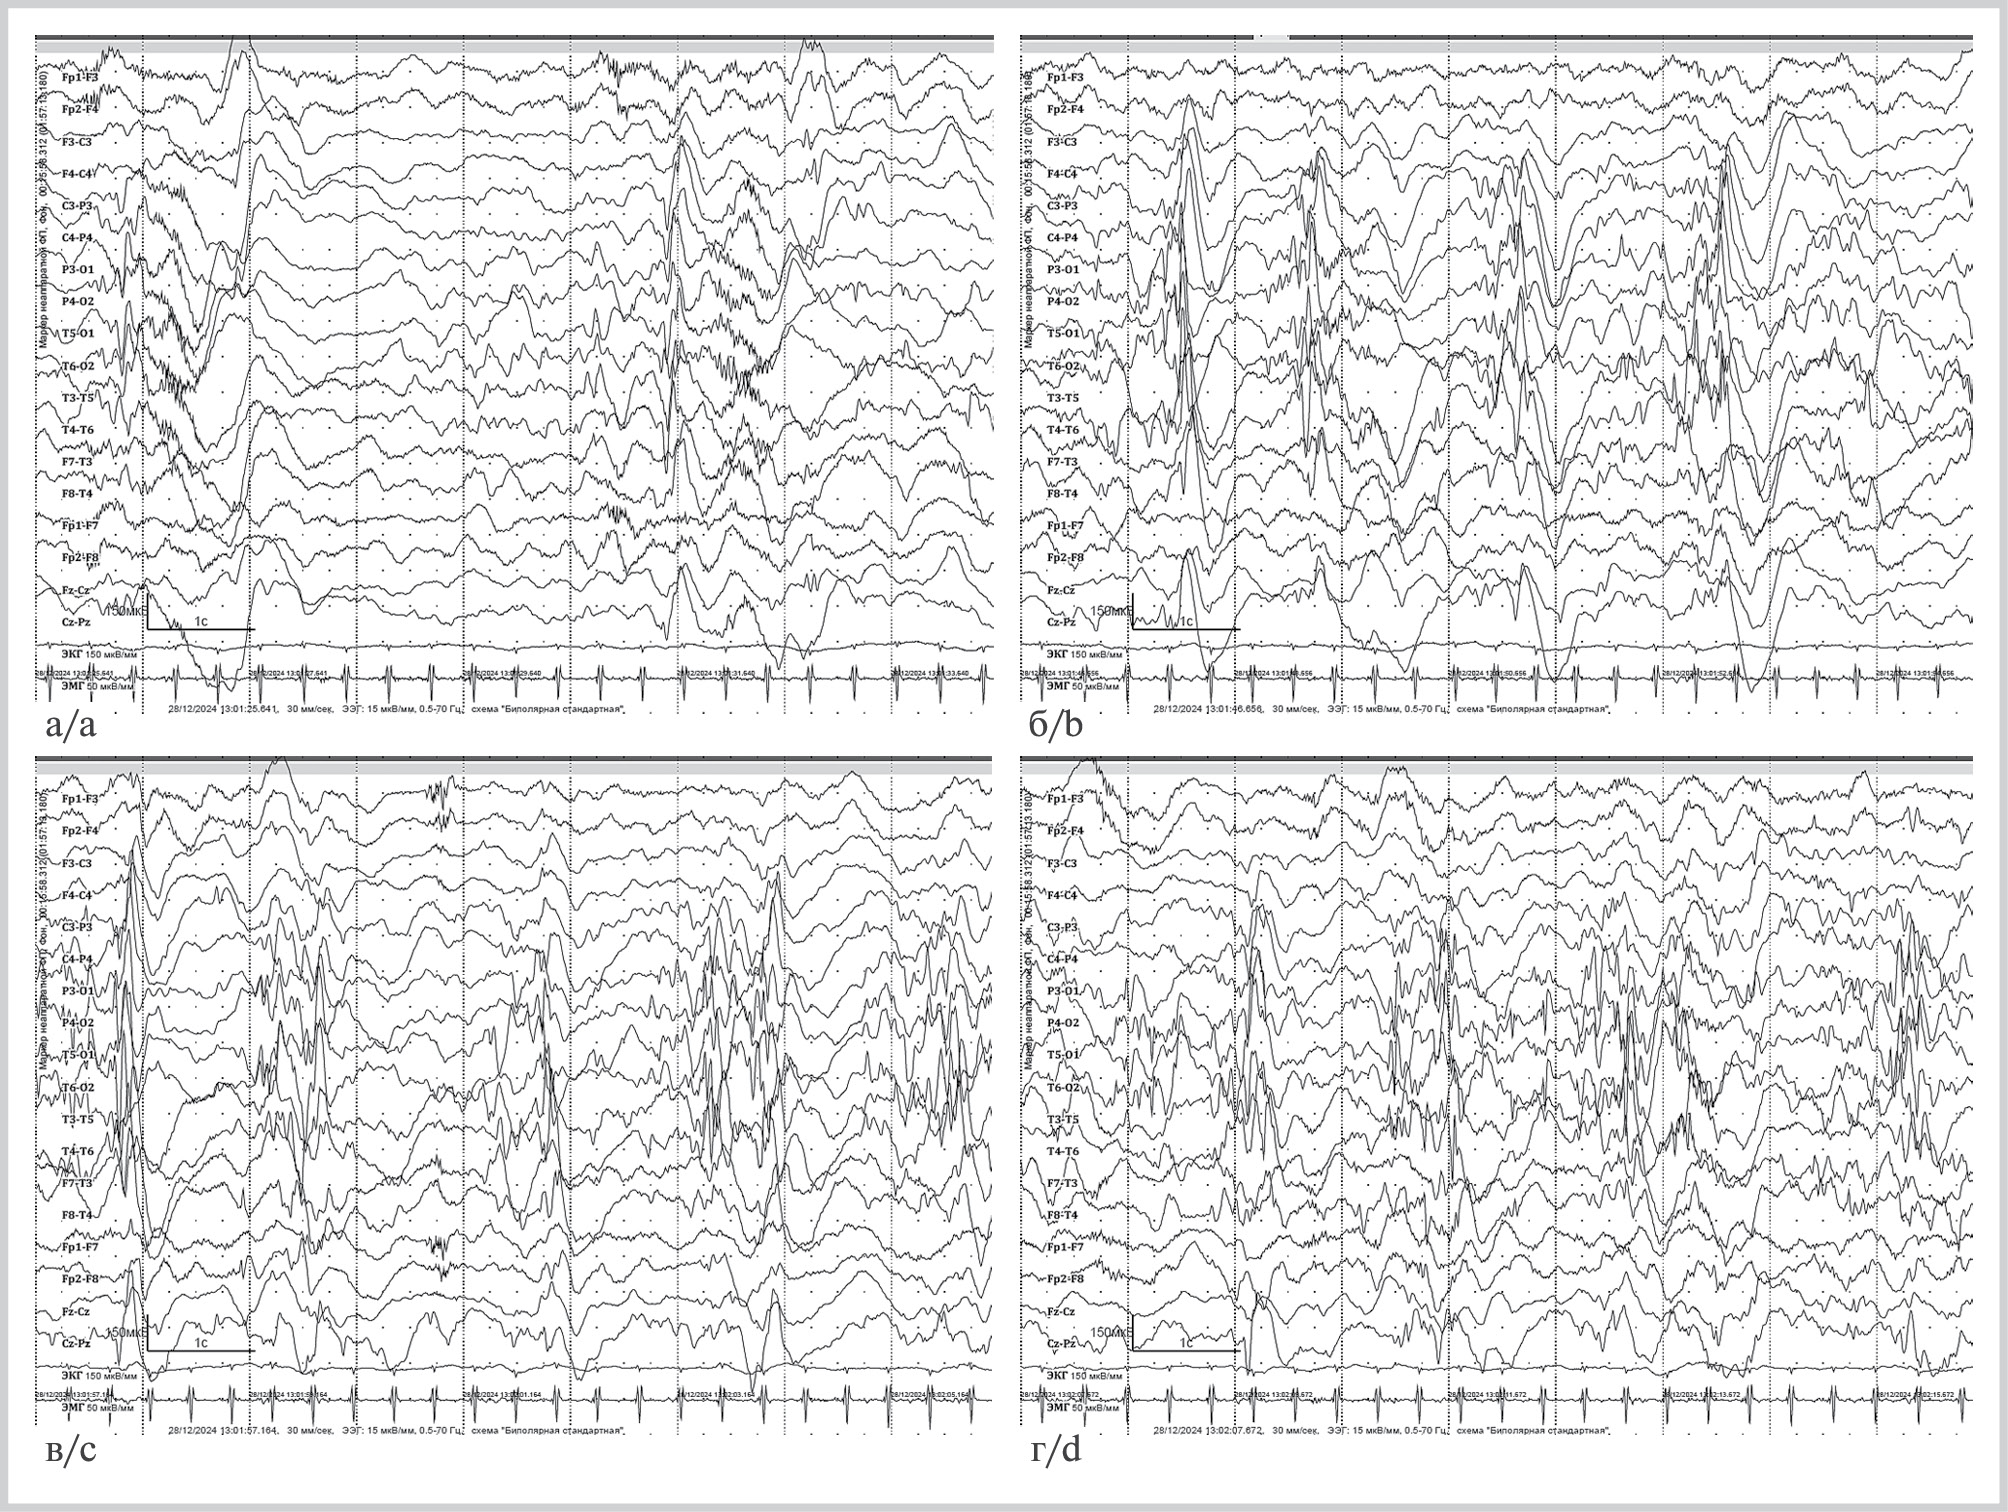
Рис. 2 (а—г). ЭЭГ девочки в возрасте 9 мес во время бодрствования.
В ходе исследования бодрствования зарегистрированы короткие серийные биокципито-парието-темпоральные билатерально-асинхронные пробеги быстроволновой активности, периодически с диффузным распространением в сочетании с диффузным уплощением биоэлектрической активности мозга в структуре дельта-волн, продолжительностью до 3 с.
В неврологическом статусе в 13 мес отсутствует зрительное и слуховое сосредоточение, диффузная мышечная дистония, отсутствие произвольных движений, вялый центральный тетрапарез. Голову не удерживает, не переворачивается, не сидит. Это соответствует тяжелой двигательной недостаточности по шкале глобальных моторных функций (GMFCS) 5-го уровня. Предречевое развитие на уровне гуления. Не понимает обращенную речь.
По данным генетического исследования выявлено наличие мутации в гене SCN8A (вариант p.Arg223Gly (c.667A>G)), что позволило сформулировать диагноз как «энцефалопатия развития эпилептическая тип 13, ассоциированная с мутацией de novo в гене SCN8A. Синдром инфантильных эпилептических спазмов. Церебральный паралич, атаксическая форма. GMFCS 5».
Инициирована ПЭТ вигабатрином с постепенным наращиванием дозы до 78 мг/кг/сут. В течение 1 мес клинического улучшения не последовало, а энцефалографическая картина усугубилась гипсаритмическими проявлениями. ПЭТ скорректирована добавлением фенитоина, но ни приступы, ни гипсаритмия не купировались. Картина приступов соответствовала инфантильным эпилептическим спазмам с частотой до 3—4 серий в сутки (20—24 приступа в серию). Проведена пульс-терапия метилпреднизолоном, после чего частота приступов значимо сократилась, однако на фоне снижения дозы кортикостероида инфантильные эпилептические спазмы вновь участились до 5 серий в день. Достичь клинической ремиссии и улучшения нейрофизиологических показателей до момента написания данной работы не удалось.
В представленном клиническом случае возникает проблема тактики выбора дальнейшего лечения. Обсуждая неэффективность применяемых препаратов, весьма логичен возникающий вопрос: все ли известно о мутационном изменении гена конкретного пациента? В настоящее время имеется следующая информация: мутация de novo в гене SCN8A, гетерозиготный вариант p.Arg223Gly (c.667A>G), расположенный в экзоне 5A. Но приводит ли это к изменению по типу GOF или LOF к развитию клинической симптоматики и какова значимость изоформы экзона 5?
Вариант p.Arg223Gly (c.667A>G) в SCN8A ранее был описан у пациентов с SCN8A-ассоциированным фенотипом, однако схожесть в расположении в изоформах привела к путанице, какой же именно генетический вариант был описан у того или иного пациента. Несмотря на то что экзоны 5A и 5N очень похожи, они имеют специфическую экспрессию на определенных стадиях развития и в зрелом мозге, что определяет важное функциональное значение и требует проведения функционального анализа варианта в соответствующей изоформе [27, 28], при этом на настоящий момент нет данных генетического анализа, позволяющих отнести исследуемый вариант к GOF- или LOF-сценарию, хотя, конечно же, особенности клинической и нейрофизиологической картины заболевания ближе к варианту GOF.
Описанный клинический случай еще раз подтвердил, что ЭРЭ тип 13, ассоциированная с мутацией в гене SCN8A дебютирует на 1-м году жизни. Практически сразу же после дебюта сформировалось фармакорезистентное течение эпилептической энцефалопатии. Аналогичное течение эпилептического процесса описано в литературе [20, 23, 29, 30]. Данный клинический случай отличается ранним дебютом гипотонии, отсутствием моторного развития, более тяжелым нарушением двигательного и психического развития и стойкой гипсаритмией с фармакорезистентностью.
Заключение
Приведенный клинический случай иллюстрирует ограниченный на настоящий момент объем данных по генотип-фенотип анализу мутаций de novo в гене SCN8A, однако есть надежда, что в ближайшее время могут быть получены новые сведения по варианту p.Arg223Gly (c.667A>G), а также появится возможность проведения его функционального анализа.
Авторы заявляют об отсутствии конфликта интересов.
- Scheffer IE, Berkovic S, Capovilla G, et al. ILAE classification of the epilepsies: Position paper of the ILAE Commission for Classification and Terminology. Epilepsia. 2017;58(4):512-521. https://doi.org/10.1111/epi.13709
- Symonds JD, Zuberi SM, Johnson MR. Advances in epilepsy gene discovery and implications for epilepsy diagnosis and treatment. Curr Opin Neurol. 2017;30(2):193-199. https://doi.org/10.1097/WCO.0000000000000433
- Белоусова Е.Д., Заваденко Н.Н., Холин А.А. и др. Новые международные классификации эпилепсий и эпилептических приступов Международной лиги по борьбе с эпилепсией (2017). Журнал неврологии и психиатрии им. С.С. Корсакова. 2017;117(7):99-106. https://doi.org/10.17116/jnevro20171177199-106
- Wagnon JL, Meisler MH. Recurrent and Non-Recurrent Mutations of SCN8A in Epileptic Encephalopathy. Front Neurol. 2015;6:104. https://doi.org/10.3389/fneur.2015.00104
- Chen K, Godfrey DA, Ilyas O, et al. Cerebellum-related characteristics of Scn8a-mutant mice. Cerebellum. 2009;8(3):192-201. https://doi.org/10.1007/s12311-009-0110-z
- O’Brien JE, Meisler MH. Sodium channel SCN8A (Nav1.6): properties and de novo mutations in epileptic encephalopathy and intellectual disability. Front Genet. 2013;4:213. https://doi.org/10.3389/fgene.2013.00213
- Online Mendelian Inheritance in Man (OMIM): 600702. https://omim.org/entry/600702?search=%22scn8a%20channel%20activity%22&highlight=%22scn8a%20channel%20activity%22
- Israel MR, Tanaka BS, Castro J, et al. NaV 1.6 regulates excitability of mechanosensitive sensory neurons. J Physiol. 2019;597(14):3751-3768. https://doi.org/10.1113/jp278148
- Gertler TS, Carvill GL. SCN8A: When Neurons Are So Excited, They Just Can’t Hide It. Epilepsy Curr. 2019;19(4):269-271. https://journals.sagepub.com/doi/10.1177/1535759719858338
- Aiba I, Ning Y, Noebels JL. Persistent Na+ current couples spreading depolarization to seizures in Scn8a gain of function mice. Brain. 2025;148(9):3325-3339. https://doi.org/10.1093/brain/awaf120.
- Quinn S, Zhang N, Fenton TA, et al. Complex biophysical changes and reduced neuronal firing in an SCN8A variant associated with developmental delay and epilepsy. Biochim Biophys Acta Mol Basis Dis. 2024;1870(5):167127. https://doi.org/10.1016/j.bbadis.2024.167127
- Liu Y, Koko M, Lerche H. A SCN8A variant associated with severe early onset epilepsy and developmental delay: Loss- or gain-of-function? Epilepsy Res. 2021;178:106824. https://doi.org/10.1016/j.eplepsyres.2021.106824
- Hack JB, Horning K, Juroske Short DM, et al. Distinguishing Loss-of-Function and Gain-of-Function SCN8A Variants Using a Random Forest Classification Model Trained on Clinical Features. Neurol Genet. 2023;9(3):e200060. https://doi.org/10.1212/NXG.0000000000200060
- Johannesen KM, Liu Y, Koko M, et al. Genotype-phenotype correlations in SCN8A-related disorders reveal prognostic and therapeutic implications. Brain. 2022;145(9):2991-3009. https://doi.org/10.1093/brain/awab321
- Hebbar M, Al-Taweel N, Gill I, et al. Expanding the genotype-phenotype spectrum in SCN8A-related disorders. BMC Neurol. 2024;24(1):31. https://doi.org/10.1186/s12883-023-03478-y
- Ademuwagun IA, Rotimi SO, Syrbe S, et al. Voltage Gated Sodium Channel Genes in Epilepsy: Mutations, Functional Studies, and Treatment Dimensions. Front Neurol. 2021;12:600050. https://doi.org/10.3389/fneur.2021.600050
- Wolff M, Brunklaus A, Zuberi SM. Phenotypic spectrum and genetics of SCN2A-related disorders, treatment options, and outcomes in epilepsy and beyond. Epilepsia. 2019;60 Suppl 3:S59-S67. https://doi.org/10.1111/epi.14935
- Larsen J, Carvill GL, Gardella E, et al. EuroEPINOMICS RES Consortium CRP. The phenotypic spectrum of SCN8A encephalopathy. Neurology. 2015;84(5):480-489. https://doi.org/10.1212/wnl.0000000000001211
- Halpin SJ, McIvor C, Whyatt G, et al. Postdischarge symptoms and rehabilitation needs in survivors of COVID-19 infection: A cross-sectional evaluation. J Med Virol. 2021;93(2):1013-1022. https://doi.org/10.1002/jmv.26368
- Николенко Д.С., Жолудова А.А., Глоба О.В. и др. Немедикаментозное лечение — стимуляция блуждающего нерва, кетогенная диета. Эпилептическая энцефалопатия SCN8A: обзор литературы и собственное наблюдение. Неврологический журнал имени Л.О. Бадаляна. 2023;4(3):165-174. https://doi.org/10.46563/2686-8997-2023-4-3-165-174
- Andrews JG, Galindo MK, Hack JB, et al. SCN8A Research Consortium. The International SCN8A Patient Registry: A Scientific Resource to Advance the Understanding and Treatment of a Rare Pediatric Neurodevelopmental Syndrome. J Registry Manag. 2023;50(1):4-10. https://pmc.ncbi.nlm.nih.gov/articles/PMC10414210/
- Schreiber JM, Tochen L, Brown M, et al. A multi-disciplinary clinic for SCN8A-related epilepsy. Epilepsy Res. 2020;159:106261. https://doi.org/10.1016/j.eplepsyres.2019.106261
- Fan HC, Lee HF, Chi CS. SCN8A Encephalopathy: Case Report and Literature Review. Neurol Int. 2021;13(2):143-150. https://doi.org/10.3390/neurolint13020014
- Johnson JP, Focken T, Khakh K, et al. NBI-921352, a first-in-class, NaV1.6 selective, sodium channel inhibitor that prevents seizures in Scn8a gain-of-function mice, and wild-type mice and rats. Elife. 2022;11:e72468. https://doi.org/10.7554/eLife.72468
- Kahlig KM, Scott L, Hatch RJ, et al. The novel persistent sodium current inhibitor PRAX-562 has potent anticonvulsant activity with improved protective index relative to standard of care sodium channel blockers. Epilepsia. 2022;63(3):697-708. https://doi.org/10.1111/epi.17149
- Baker EM, Thompson CH, Hawkins NA, et al. The novel sodium channel modulator GS-458967 (GS967) is an effective treatment in a mouse model of SCN8A encephalopathy. Epilepsia. 2018;59(6):1166-1176. https://doi.org/10.1111/epi.14196
- Epilepsy Genetics Initiative. De novo variants in the alternative exon 5 of SCN8A cause epileptic encephalopathy. Genet Med. 2018;20(2):275-281. https://doi.org/10.1038/gim.2017.100
- Vanoye CG, Abramova TV, DeKeyser JM, et al. Molecular and cellular context influences SCN8A variant function. JCI Insight. 2024;9(12):e177530. https://doi.org/10.1172/jci.insight.177530
- Gjerulfsen CE, Oudin MJ, Furia F, et al. Cenobamate as add-on treatment for SCN8A developmental and epileptic encephalopathy. Epilepsia. 2025;66(4):1119-1128. https://doi.org/10.1111/epi.18257
- Fatema K, Rahman MM, Faruk O. SCN8A Mutation in Infantile Epileptic Encephalopathy: Report of Two Cases. J Epilepsy Res. 2019;9(2):147-151. https://doi.org/10.14581/jer.19017


Рекомендуем статьи по данной теме:
Эпилептическая энцефалопатия, ассоциированная с мутацией в гене KCNT1.Журнал неврологии и психиатрии им. С.С. Корсакова. Спецвыпуски. 2025;125(10-2):80-87
Вызванные эпилепсией особенности личностного профиля согласно модели «Большая пятерка».Журнал неврологии и психиатрии им. С.С. Корсакова. 2024;124(10):16-21